Loạn dưỡng bạch cầu dị sắc: Nguyên nhân, dấu hiệu và cách quản lý
Nội dung chỉ cung cấp thông tin tham khảo, không thay thế chẩn đoán, khám hoặc điều trị của người hành nghề y tế. Không tự ý dùng, ngừng hoặc thay đổi thuốc dựa trên bài viết.
Loạn dưỡng bạch cầu dị sắc, thường viết tắt là bệnh MLD, là một rối loạn chuyển hóa di truyền hiếm gặp gây ảnh hưởng sâu sắc đến cấu trúc và chức năng hệ thần kinh. Tình trạng này thuộc nhóm bệnh ứ đọng tiêu thể, phát sinh khi cơ thể bị thiếu hụt enzym chịu trách nhiệm chuyển hóa chất béo sulfatide, dẫn tới việc lipid này ứ đọng với lượng lớn trong tế bào và gây độc cho các mô thần kinh.
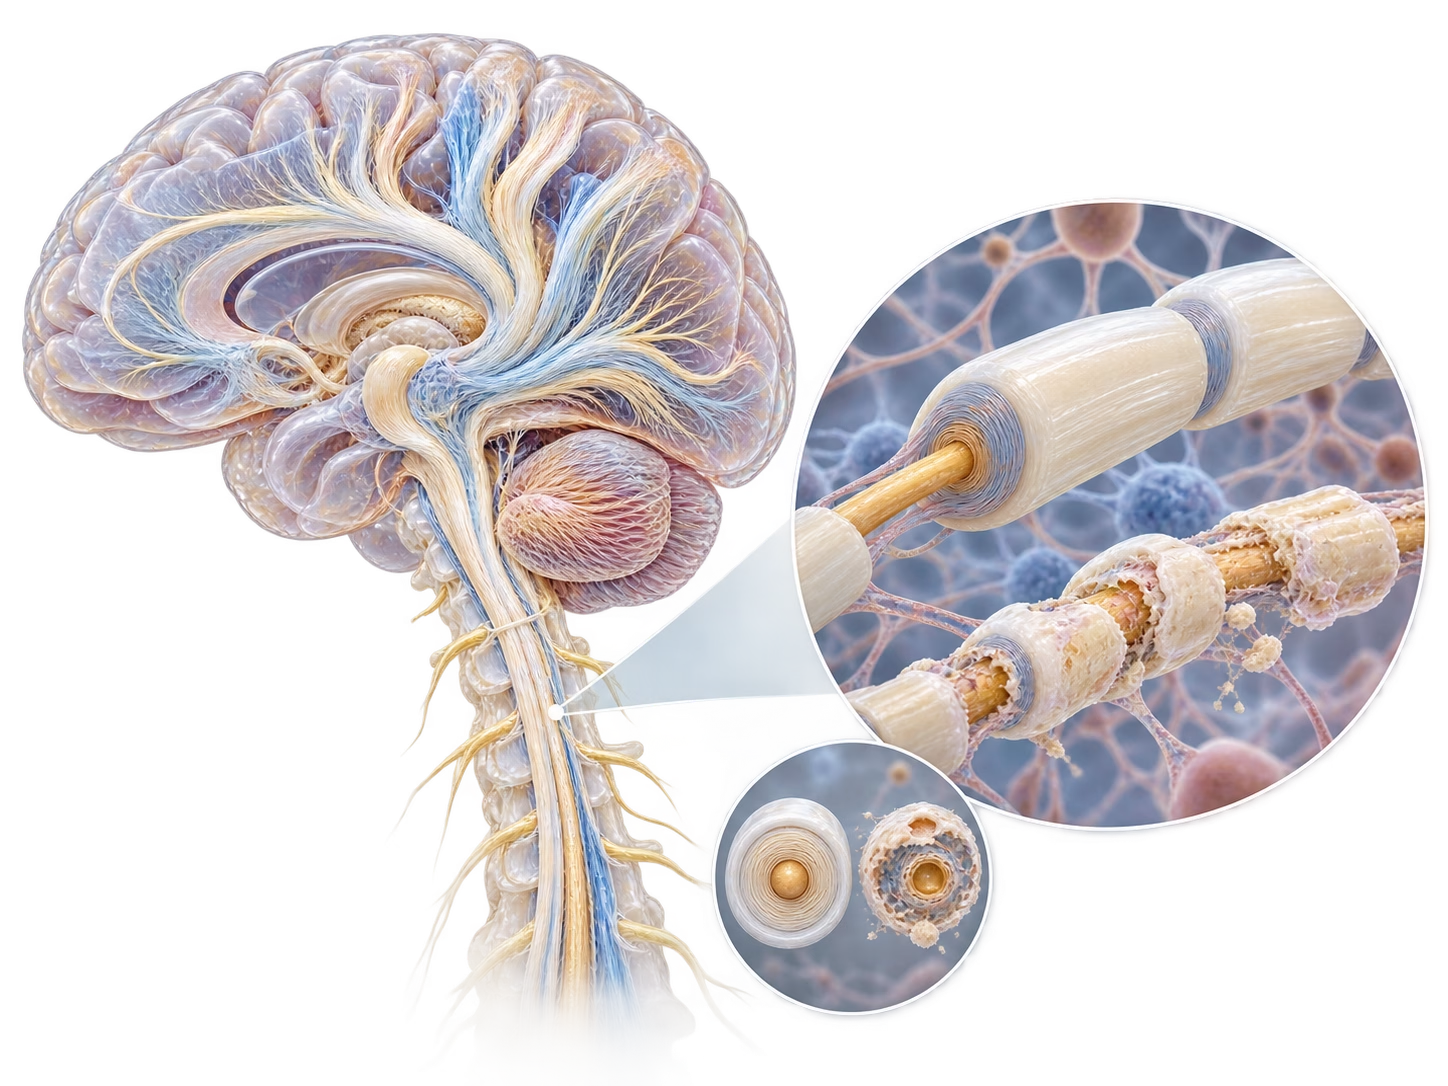
Sự tích tụ sulfatide làm tổn thương tiến triển lớp vỏ bảo vệ myelin, hình thành nên hiện tượng thoái hóa chất trắng trong não bộ, tủy sống cùng các dây thần kinh ngoại biên. Hậu quả là người bệnh suy giảm tuần tự các chức năng vận động, mất dần ngôn ngữ, rối loạn hành vi và suy giảm năng lực trí tuệ.
Việc nhận biết sớm những dấu hiệu bất thường về vận động và nhận thức đóng vai trò quyết định, giúp người bệnh kịp thời tiếp cận các can thiệp y tế chuyên sâu nhằm làm chậm tiến trình thoái hóa và nâng cao chất lượng cuộc sống.
Tổng quan về loạn dưỡng bạch cầu dị sắc
Loạn dưỡng bạch cầu dị sắc, tên khoa học là Metachromatic Leukodystrophy (MLD) hay Sulfatide lipidosis, là một bệnh lý thoái hóa thần kinh di truyền hiếm gặp thuộc nhóm rối loạn ứ đọng tiêu thể. Về mặt danh pháp y học, thuật ngữ “loạn dưỡng bạch cầu” (leukodystrophy) đề cập đến sự phát triển khiếm khuyết hoặc thoái hóa dần của chất trắng trong hệ thần kinh, trong khi từ “dị sắc” (metachromatic) xuất phát từ hiện tượng các chất lắng đọng sulfatide khi nhuộm với một số thuốc nhuộm mô học sẽ đổi sang màu khác biệt so với màu gốc của thuốc nhuộm.
Trong trạng thái sinh lý bình thường, tế bào thần kinh được bao bọc bởi một lớp vỏ cách điện giàu chất béo gọi là bao myelin. Bao myelin tạo nên chất trắng của não bộ và tủy sống, đồng thời bao phủ các dây thần kinh ngoại biên kết nối từ trung ương đến các chi và cơ quan cảm giác. Myelin có nhiệm vụ duy trì tính toàn vẹn và gia tăng tốc độ dẫn truyền tín hiệu điện thần kinh. Thành phần quan trọng trong cấu trúc màng tế bào thần kinh và vỏ myelin là sulfatide (cerebroside sulfate) – một loại lipid phức tạp.
Ở người mắc bệnh MLD, các bào quan tiêu thể thiếu hụt enzym xúc tác arylsulfatase A hoặc thiếu hụt protein đồng vận saposin B, khiến chu trình phân giải sulfatide bị ngưng trệ hoàn toàn. Lượng sulfatide dư thừa không được giáng hóa sẽ tích tụ liên tục bên trong các tế bào tạo myelin (gồm tế bào ít nhánh oligodendrocytes ở hệ thần kinh trung ương và tế bào Schwann ở hệ thần kinh ngoại biên) cũng như tế bào đại thực bào.
Sự ứ đọng kéo dài kích hoạt phản ứng viêm thần kinh, gây độc tế bào và phá hủy bao myelin trên diện rộng. Khi lớp bảo vệ này mất đi, các sợi trục thần kinh dần bị đứt đoạn, dẫn đến suy giảm nghiêm trọng chức năng dẫn truyền tín hiệu từ não bộ tới các cơ quan vận động và thụ cảm. Ngoài hệ thần kinh, sulfatide còn có thể lắng đọng ở các cơ quan khác như thận và túi mật, gây nên nhiều tổn thương thứ phát phức tạp cho toàn bộ cơ thể.
Nguyên nhân và yếu tố nguy cơ
Nguyên nhân cốt lõi gây ra bệnh loạn dưỡng bạch cầu dị sắc là các đột biến gen làm khiếm khuyết hoặc ức chế khả năng phân giải chất béo sulfatide của cơ thể. Đại đa số các trường hợp mắc bệnh bắt nguồn từ đột biến trên gen ARSA nằm trên nhiễm sắc thể số 22 (22q13.33). Gen này mang thông tin chỉ dẫn sản xuất enzyme arylsulfatase A, một loại enzym nội bào cư trú trong tiêu thể có chức năng thủy phân các hợp chất sulfatide thành galactosylceramide. Khi gen ARSA bị đột biến, enzyme arylsulfatase A hoặc không được tạo ra, hoặc bị suy giảm hoạt tính trầm trọng, khiến chất béo sulfatide tích tụ dần trong tế bào và chuyển thành chất độc hủy hoại hệ thần kinh.
Một tỷ lệ nhỏ hơn người bệnh mang đột biến trên gen PSAP nằm trên nhiễm sắc thể số 10. Gen này đảm nhiệm việc mã hóa protein prosaposin, tiền chất sau đó được phân cắt thành các peptide nhỏ hơn bao gồm saposin B. Saposin B đóng vai trò như một protein kích hoạt, gắn kết với lipid sulfatide để tạo điều kiện thuận lợi cho enzym arylsulfatase A tiếp cận và thực hiện phản ứng phân giải. Khi thiếu hụt saposin B do đột biến gen PSAP, dù hoạt tính enzyme arylsulfatase A trong máu hoặc mô vẫn duy trì ở mức bình thường, quá trình chuyển hóa sulfatide vẫn bị tắc nghẽn hoàn toàn và gây ra bệnh cảnh lâm sàng tương tự đột biến gen ARSA.
Bên cạnh đó, trong y văn ghi nhận hiện tượng thiếu hụt giả arylsulfatase A (pseudoarylsulfatase A deficiency). Đây là tình trạng một số cá nhân mang biến thể di truyền khiến nồng độ arylsulfatase A đo được trong phòng xét nghiệm rất thấp, nhưng họ hoàn toàn khỏe mạnh và không bao giờ xuất hiện triệu chứng thoái hóa thần kinh. Việc phân biệt chính xác giữa thiếu hụt giả và bệnh lý MLD thực sự là điều kiện tiên quyết trong chẩn đoán phân tử.
Về mặt di truyền, loạn dưỡng bạch cầu dị sắc tuân theo quy luật di truyền lặn trên nhiễm sắc thể thường. Điều này có nghĩa là một đứa trẻ chỉ mắc bệnh khi nhận đồng thời cả hai bản sao gen khiếm khuyết từ cha và mẹ. Yếu tố nguy cơ lớn nhất là khi cả cha lẫn mẹ đều là người lành mang gen đột biến (dị hợp tử). Trong mỗi lần mang thai, cặp đôi có nguy cơ 25% sinh con mắc bệnh, 50% sinh con mang gen lặn không triệu chứng và 25% sinh con khỏe mạnh hoàn toàn. Hôn nhân cận huyết thống làm tăng đáng kể khả năng hai cá nhân mang cùng đột biến gen lặn gặp nhau, do đó là một yếu tố làm tăng nguy cơ sinh con mắc chứng bệnh chuyển hóa hiếm gặp này.
Dấu hiệu và triệu chứng thường gặp
Biểu hiện lâm sàng của bệnh loạn dưỡng bạch cầu dị sắc rất đa dạng, phụ thuộc trực tiếp vào mức độ hoạt tính enzym còn sót lại và lứa tuổi khởi phát triệu chứng. Bệnh cảnh đặc trưng bởi sự suy thoái tuần tự cả về chức năng vận động lẫn nhận thức, với các dấu hiệu phổ biến, dấu hiệu cảnh báo nguy cấp và các triệu chứng dễ bị chẩn đoán nhầm lẫn.
Ở thể ấu thơ muộn, thường khởi phát từ khoảng 12 đến 24 tháng tuổi sau giai đoạn trẻ phát triển thể chất và tinh thần tương đối bình thường. Dấu hiệu thường gặp ban đầu là rối loạn dáng đi, trẻ đi chập chững, dễ té ngã, bàn chân vẹo hoặc đi nhón gót do yếu cơ gốc chi. Kèm theo đó, trẻ mất dần khả năng đứng, ngồi và nói những từ ngữ đã từng phát âm thành thạo. Về trương lực cơ, trẻ thường trải qua giai đoạn giảm trương lực cơ ban đầu khiến cơ thể mềm nhẽo, sau đó chuyển dần sang tăng trương lực cơ với tình trạng co cứng chi, phản xạ gân xương tăng vọt hoặc mất hẳn phản xạ do tổn thương dây thần kinh ngoại biên đồng thời. Dấu hiệu cảnh báo nguy hiểm trong giai đoạn này bao gồm xuất hiện các cơn co giật, rung giật nhãn cầu, khó nuốt gây ho sặc thường xuyên và teo dây thần kinh thị giác dẫn đến mất thị lực.
Ở thể thiếu niên, bệnh khởi phát trong khoảng từ 4 tuổi cho tới lứa tuổi thanh thiếu niên. Dấu hiệu ban đầu thường kín đáo hơn và rất dễ bị nhầm lẫn với các vấn đề tâm lý học đường hoặc rối loạn tăng động giảm chú ý. Trẻ đột ngột sa sút kết quả học tập, giảm khả năng tập trung, vụng về trong các động tác khéo léo của bàn tay, thay đổi tính tình, hay cáu gắt và gặp khó khăn khi tiếp thu kiến thức mới. Khi bệnh tiến triển, các triệu chứng vận động như thất điều, run chi, co cứng cơ bắp và rối loạn tiểu tiện không tự chủ sẽ xuất hiện ngày càng rõ nét.
Ở thể trưởng thành, triệu chứng bắt đầu bộc lộ sau tuổi dậy thì hoặc trong độ tuổi từ 20 đến 30. Những biểu hiện đầu tiên thường mang màu sắc tâm thần kinh và dễ bị chẩn đoán nhầm với bệnh tâm thần phân liệt, trầm cảm nặng hoặc rối loạn nhân cách. Người bệnh có thể xuất hiện tình trạng suy giảm trí nhớ, mất khả năng lập kế hoạch làm việc, hành vi bốc đồng, ảo giác, hoang tưởng hoặc rối loạn sử dụng rượu và chất kích thích. Triệu chứng tê bì đầu chi, yếu cơ và rối loạn thăng bằng thường bộc lộ muộn hơn nhưng sẽ tăng dần, cuối cùng dẫn tới mất khả năng vận động và tàn phế.
Bảng so sánh đặc điểm các thể lâm sàng của bệnh loạn dưỡng bạch cầu dị sắc
| Thể lâm sàng | Độ tuổi khởi phát | Tỷ lệ mắc bệnh | Biểu hiện đặc trưng ban đầu | Tiên lượng và diễn tiến |
|---|---|---|---|---|
| Thể ấu thơ muộn | 12 – 24 tháng tuổi | 50% – 60% | Rối loạn dáng đi, yếu cơ, mất dần kỹ năng vận động và ngôn ngữ | Tiến triển rất nhanh, thường dẫn đến tử vong trong thời thơ ấu |
| Thể vị thành niên | 4 tuổi đến tuổi thiếu niên | 20% – 30% | Sa sút học tập, khó khăn hành vi, vận động vụng về, co cứng cơ | Tiến triển vừa phải, có thể sống sót khoảng 20 năm sau chẩn đoán |
| Thể trưởng thành | Sau tuổi dậy thì hoặc trưởng thành | 15% – 20% | Rối loạn cảm xúc, sa sút nhận thức, thay đổi tính cách, lạm dụng chất | Tiến triển kéo dài từng đợt, có thể sống từ 20 đến 30 năm sau chẩn đoán |
Chẩn đoán
Quy trình chẩn đoán bệnh loạn dưỡng bạch cầu dị sắc đòi hỏi sự kết hợp chặt chẽ giữa thăm khám lâm sàng thần kinh chuyên sâu và các xét nghiệm cận lâm sàng sinh hóa, chẩn đoán hình ảnh cùng di truyền học phân tử. Bác sĩ thường bắt đầu bằng việc đánh giá mức độ suy thoái các mốc phát triển vận động, phản xạ cơ bắp và tình trạng nhận thức của người bệnh.
Xét nghiệm cận lâm sàng then chốt đầu tiên là đo hoạt tính enzym arylsulfatase A trong bạch cầu máu ngoại vi hoặc tế bào sợi nuôi cấy da. Ở người mắc bệnh thể ấu thơ hoặc thiếu niên, hoạt tính enzym này thường giảm nghiêm trọng, chỉ còn dưới 10% so với mức bình thường của người khỏe mạnh. Tuy nhiên, do tồn tại hội chứng thiếu hụt giả arylsulfatase A, việc đo hoạt tính enzym đơn thuần có thể chưa đủ để khẳng định chẩn đoán. Khi đó, bác sĩ sẽ chỉ định xét nghiệm định lượng sulfatide trong nước tiểu suốt 24 giờ. Nồng độ sulfatide bài tiết qua nước tiểu tăng cao rõ rệt là bằng chứng xác nhận sự ứ đọng lipid trong cơ thể.
Chụp cộng hưởng từ sọ não (MRI) là phương tiện hình ảnh học quan trọng hàng đầu giúp phát hiện tổn thương thoái hóa chất trắng. Hình ảnh MRI thường biểu hiện tình trạng mất myelin lan tỏa, đối xứng ở hai bán cầu đại não, đặc biệt ở vùng quanh não thất và trung tâm bán bầu dục, trong khi các sợi cung dưới vỏ não ban đầu được bảo tồn. Hình ảnh thoái hóa không đồng nhất này có thể tạo nên dạng vân sọc đặc trưng thường được gọi là dấu hiệu da báo hoặc vân hổ.
Bên cạnh đó, đo dẫn truyền thần kinh ngoại biên (điện cơ) giúp ghi nhận tình trạng bệnh lý đa dây thần kinh khử myelin với tốc độ dẫn truyền vận động và cảm giác suy giảm rõ rệt. Cuối cùng, xét nghiệm giải trình tự gen đột biến ARSA hoặc PSAP đóng vai trò tiêu chuẩn vàng xác nhận chẩn đoán ở mức độ phân tử, hỗ trợ phân loại thể bệnh và tạo cơ sở cho công tác tư vấn di truyền gia đình.
Phân loại các thể bệnh loạn dưỡng bạch cầu dị sắc và tiên lượng
Bệnh loạn dưỡng bạch cầu dị sắc được phân loại thành ba thể chính dựa trên thời điểm xuất hiện triệu chứng đầu tiên, phản ánh mức độ thiếu hụt hoạt tính enzym trong cơ thể:
Thể ấu thơ muộn là dạng bệnh thường gặp nhất, chiếm khoảng 50% đến 60% tổng số trường hợp. Các biểu hiện thoái hóa thần kinh thường bùng phát rõ nét vào năm thứ hai sau sinh, từ 12 đến 24 tháng tuổi. Ở thể này, quá trình phá hủy chất trắng diễn ra ồ ạt khiến trẻ nhanh chóng mất đi khả năng vận động và ngôn ngữ. Tiên lượng của thể ấu thơ muộn rất nặng nề, đa số bệnh nhân nhỏ tuổi không thể sống qua thời kỳ thơ ấu nếu không có các biện pháp hỗ trợ y khoa tích cực.
Thể vị thành niên chiếm khoảng 20% đến 30% các ca mắc, thường bắt đầu trong độ tuổi từ 4 tuổi đến tuổi thiếu niên. Quá trình thoái hóa myelin ở nhóm đối tượng này diễn tiến chậm hơn so với thể ấu thơ muộn. Bệnh nhân thường bộc lộ những trở ngại trong việc học tập và kiểm soát hành vi trước khi xuất hiện các rối loạn vận động rõ rệt. Với sự hỗ trợ y tế thích hợp, người bệnh có thể sống sót khoảng 20 năm sau khi có chẩn đoán xác định.
Thể trưởng thành chiếm khoảng 15% đến 20% số bệnh nhân, khởi phát sau tuổi dậy thì hoặc ở lứa tuổi 20 đến 30 tuổi. Thể bệnh này tiến triển âm thầm nhất, đặc trưng bởi các đợt suy giảm xen kẽ các giai đoạn tương đối ổn định. Triệu chứng ban đầu chủ yếu là biến đổi tính cách, suy giảm nhận thức và các vấn đề tâm thần kinh. Thời gian sống của bệnh nhân thể trưởng thành có thể kéo dài từ 20 đến 30 năm kể từ thời điểm chẩn đoán.
Biến chứng nguy hiểm của bệnh loạn dưỡng bạch cầu dị sắc
Quá trình thoái hóa myelin tiến triển trong bệnh loạn dưỡng bạch cầu dị sắc nếu không được quản lý và can thiệp y tế thích hợp sẽ dẫn tới hàng loạt biến chứng nghiêm trọng đe dọa tính mạng:
Biến chứng thần kinh vận động và nhận thức là hệ quả tất yếu khi chất trắng bị tổn thương lan tỏa. Người bệnh dần rơi vào tình trạng liệt cứng tứ chi, mất hoàn toàn nhận thức về không gian và môi trường xung quanh, mất khả năng tự thực hiện các hoạt động sinh hoạt cơ bản và mất kiểm soát tiểu tiện. Tình trạng co cứng cơ bắp kéo dài còn dẫn đến biến dạng co rút các khớp xương và cột sống.
Biến chứng trên các giác quan thường gặp nhất là teo gai thị giác do sự tích tụ sulfatide trong các tế bào hạch võng mạc và dây thần kinh thị giác, khiến thị lực suy giảm nghiêm trọng và dẫn đến mù lòa hoàn toàn. Đồng thời, tổn thương đường dẫn truyền thính giác cũng có thể gây điếc tiếp nhận.
Biến chứng tiêu hóa và hô hấp tiềm ẩn nguy cơ tử vong cao. Tình trạng rối loạn nuốt nặng nề khiến người bệnh không thể tiếp nhận thức ăn qua đường miệng, dẫn tới suy dinh dưỡng kiệt quệ và mất nước. Nguy hiểm hơn, hiện tượng ho sặc thức ăn hoặc dịch vị vào đường hô hấp thường gây ra viêm phổi hít tái diễn, suy hô hấp cấp và nhiễm trùng huyết. Ngoài ra, việc nằm bất động kéo dài còn làm tăng nguy cơ loét mục tì đè và nhiễm trùng tiết niệu.
Hướng xử trí và theo dõi y khoa
Hiện nay, y học vẫn chưa có phương pháp điều trị đặc hiệu để đảo ngược hoàn toàn những tổn thương thần kinh do bệnh loạn dưỡng bạch cầu dị sắc gây ra. Mục tiêu can thiệp chủ yếu là làm chậm tốc độ tiến triển của bệnh ở giai đoạn rất sớm, kiểm soát triệu chứng khó chịu, phòng ngừa biến chứng thứ phát và duy trì chất lượng cuộc sống tối đa cho người bệnh. Việc quản lý bệnh đòi hỏi sự phối hợp đa chuyên khoa giữa bác sĩ thần kinh, bác sĩ phục hồi chức năng, chuyên gia dinh dưỡng và nhân viên y tế chăm sóc giảm nhẹ.
Đối với những trường hợp được phát hiện ở giai đoạn tiền triệu chứng hoặc giai đoạn cực sớm trước khi tổn thương nhận thức bùng phát (thường thông qua tầm soát gia đình), các phương pháp điều trị nhắm trúng đích có thể được bác sĩ cân nhắc. Ghép tế bào gốc tạo máu hoặc ghép tủy xương có thể giúp cung cấp tế bào mang gen bình thường để sản xuất enzym arylsulfatase A, từ đó làm chậm quá trình thoái hóa myelin ở một số bệnh nhân thể thiếu niên hoặc trưởng thành khởi phát sớm. Ngoài ra, liệu pháp gen sử dụng vector virus đưa gen ARSA chức năng vào tế bào gốc tự thân của bệnh nhân đang mở ra triển vọng điều trị tại các trung tâm y khoa tiên tiến trên thế giới cho những đối tượng chỉ định phù hợp.
Đối với những bệnh nhân đã bộc lộ triệu chứng rõ rệt hoặc đang ở giai đoạn tiến triển, trọng tâm chăm sóc chuyển sang điều trị triệu chứng và nâng đỡ thể trạng. Bác sĩ chuyên khoa sẽ theo dõi và chỉ định các nhóm thuốc kiểm soát cơn co giật, giảm tình trạng tăng trương lực cơ gây đau đớn, đồng thời điều chỉnh các rối loạn hành vi hoặc giấc ngủ cho người bệnh.
Vật lý trị liệu và hoạt động trị liệu đóng vai trò thiết yếu giúp kéo giãn cơ bắp, chống co rút biến dạng khớp, hỗ trợ duy trì tư thế ngồi và kéo dài khả năng vận động thô. Khi chức năng nuốt bị suy giảm, chuyên gia ngôn ngữ trị liệu sẽ đánh giá mức độ an toàn của đường thở. Bác sĩ có thể chỉ định đặt ống thông dạ dày nhằm đảm bảo cung cấp đủ năng lượng và nước, ngăn ngừa nguy cơ sặc thức ăn vào phổi gây viêm phổi hít nguy hiểm. Gia đình cần được hướng dẫn kỹ năng chống loét tì đè, vệ sinh đường thở định kỳ và nhận được sự đồng hành tâm lý từ nhân viên y tế trong suốt chặng đường chăm sóc người thân.
Phòng ngừa và giảm nguy cơ
Do loạn dưỡng bạch cầu dị sắc là một bệnh lý di truyền do khiếm khuyết gen, các biện pháp sinh hoạt, dinh dưỡng hay tiêm chủng thông thường hoàn toàn không thể ngăn chặn được sự khởi phát của bệnh. Biện pháp phòng ngừa hữu hiệu duy nhất hiện nay tập trung vào công tác tư vấn di truyền tiền hôn nhân và sàng lọc trước sinh cho các đối tượng có nguy cơ cao.
Những gia đình đã từng có tiền sử sinh con mắc bệnh MLD hoặc có người thân được xác định mang gen đột biến ARSA hoặc PSAP cần chủ động đến các trung tâm y học di truyền để được tư vấn chuyên sâu. Bác sĩ di truyền sẽ tiến hành lập phả hệ, đánh giá nguy cơ và chỉ định xét nghiệm xác định người lành mang gen đột biến lặn cho các cặp vợ chồng trước khi lên kế hoạch mang thai.
Trong trường hợp cả hai vợ chồng đều được xác nhận là người mang gen dị hợp tử, các kỹ thuật hỗ trợ sinh sản hiện đại có thể giúp giảm thiểu tối đa nguy cơ sinh con mắc bệnh. Thực hiện thụ tinh trong ống nghiệm kết hợp chẩn đoán di truyền tiền làm tổ (PGT-M) cho phép các chuyên gia sàng lọc và lựa chọn những phôi không mang hai alen đột biến gây bệnh trước khi tiến hành chuyển phôi vào tử cung người mẹ.
Nếu đã mang thai tự nhiên, sản phụ có thể thực hiện chẩn đoán trước sinh thông qua thủ thuật sinh thiết gai nhau vào tuần thứ 10 đến 12 của thai kỳ hoặc chọc ối vào khoảng tuần thứ 15 đến 18. Mẫu mô thu được sẽ được phân tích đột biến gen hoặc đo trực tiếp hoạt tính enzym nhằm xác định tình trạng sức khỏe thai nhi, từ đó bác sĩ sẽ thảo luận cặn kẽ cùng gia đình để có kế hoạch chuẩn bị y khoa chu đáo nhất.
Khi nào cần gặp bác sĩ?
Gia đình cần chủ động đưa người bệnh đến các cơ sở y tế có chuyên khoa thần kinh hoặc nội tiết chuyển hóa ngay khi phát hiện những dấu hiệu thoái lui kỹ năng hoặc suy giảm chức năng vận động. Ở trẻ nhỏ, các dấu hiệu cần thăm khám sớm bao gồm tình trạng đi đứng loạng choạng, hay té ngã bất thường, bàn chân vẹo, mất dần phản xạ cầm nắm hoặc đột ngột nói ngọng, quên những từ ngữ đã biết. Ở người lớn và trẻ vị thành niên, việc sút giảm trí nhớ nhanh chóng, thay đổi tính khí cực đoan, kết quả học tập hay làm việc sa sút không rõ nguyên nhân kèm theo cảm giác tê bì, vụng về chân tay đều là lý do cần được đánh giá y khoa toàn diện.
Đặc biệt, cần nhanh chóng đưa người bệnh đến phòng cấp cứu hoặc gọi trợ giúp y tế khẩn cấp khi xuất hiện các triệu chứng báo động nguy hiểm sau:
- Người bệnh lên cơn co giật toàn thể hoặc co giật cục bộ kéo dài;
- Tình trạng sặc thức ăn hoặc chất lỏng vào đường thở dẫn đến khó thở, tím tái;
- Người bệnh đột ngột rơi vào trạng thái lơ mơ, mất ý thức hoặc hôn mê;
- Mất thị lực diễn tiến nhanh chóng;
- Tình trạng sốt cao nhiễm trùng kèm ứ đọng đờm dãi đường thở nghiêm trọng.
Lưu ý an toàn
Toàn bộ thông tin được cung cấp trong bài viết mang tính chất giáo dục sức khỏe tổng quan, không thể thay thế cho việc chẩn đoán, tư vấn chuyên môn hay kế hoạch điều trị từ bác sĩ y khoa. Do loạn dưỡng bạch cầu dị sắc là bệnh lý phức tạp với tốc độ thoái hóa thần kinh rất khác nhau ở từng cá nhân, mọi quyết định liên quan đến xét nghiệm, chỉ định can thiệp hoặc sử dụng thuốc đều phải do bác sĩ chuyên khoa thần kinh và di truyền trực tiếp đưa ra sau khi thăm khám kỹ lưỡng.
Người chăm sóc tuyệt đối không tự ý tìm mua các loại thuốc truyền miệng, bài thuốc thảo dược hoặc thực phẩm chức năng chưa được kiểm chứng khoa học với hy vọng phục hồi bao myelin, bởi điều này có thể gây độc cho gan, thận và làm chậm trễ thời gian can thiệp y tế chuẩn mực. Không được tự ý thay đổi liều lượng hoặc ngưng sử dụng các nhóm thuốc kiểm soát co giật, thuốc giãn cơ mà bác sĩ đã kê đơn, vì hành động này có thể kích hoạt các cơn co giật liên tục đe dọa trực tiếp đến tính mạng người bệnh. Khi phát hiện các dấu hiệu bất thường, gia đình cần trao đổi trực tiếp với cơ sở y tế uy tín.
Kết luận
Loạn dưỡng bạch cầu dị sắc là một rối loạn di truyền hiếm gặp và thách thức, gây tổn thương tiến triển lên lớp vỏ myelin của hệ thống thần kinh. Mặc dù y học hiện đại vẫn đang trong quá trình nghiên cứu các giải pháp điều trị triệt để, việc nhận diện sớm bệnh cảnh lâm sàng, thực hiện chẩn đoán phân tử chính xác và áp dụng chiến lược chăm sóc đa chuyên khoa có ý nghĩa rất lớn đối với người bệnh. Sự phối hợp giữa kiểm soát triệu chứng, phục hồi chức năng vận động và chăm sóc dinh dưỡng đúng cách giúp giảm thiểu đau đớn, phòng ngừa biến chứng nặng nề và kéo dài thời gian sống có chất lượng. Những gia đình có người thân mắc bệnh hoặc mang gen khiếm khuyết nên chủ động tham vấn bác sĩ di truyền để nhận được sự đồng hành khoa học và định hướng sinh sản an toàn cho các thế hệ tương lai.
Nguồn tham khảo
FAQ – Câu hỏi thường gặp
Bệnh loạn dưỡng bạch cầu dị sắc có phổ biến không?
Loạn dưỡng bạch cầu dị sắc là một bệnh lý di truyền hiếm gặp trong cộng đồng. Bệnh xảy ra do sự thiếu hụt enzym xúc tác chuyển hóa dẫn tới tích tụ sulfatide trong tế bào thần kinh, xuất hiện ở cả nam và nữ với tỷ lệ ước tính dao động khoảng 1 trên 40.000 đến 1 trên 160.000 người tùy theo từng khu vực dân cư.
Bệnh loạn dưỡng bạch cầu dị sắc di truyền như thế nào?
Bệnh di truyền theo cơ chế lặn trên nhiễm sắc thể thường. Một người chỉ mắc bệnh khi nhận cả hai bản sao gen đột biến từ cả cha và mẹ. Nếu cha và mẹ đều là người lành mang một gen lặn đột biến, mỗi người con sinh ra có 25% nguy cơ mắc bệnh, 50% nguy cơ mang gen lặn không triệu chứng và 25% hoàn toàn khỏe mạnh.
Triệu chứng loạn dưỡng bạch cầu dị sắc ở trẻ em và người lớn khác nhau như thế nào?
Ở trẻ em, bệnh thường khởi phát sớm trong những năm đầu đời với biểu hiện mất các mốc phát triển vận động, yếu cơ, dáng đi bất thường và tiến triển suy giảm nhận thức rất nhanh. Ngược lại, ở người lớn, bệnh thường bộc lộ kín đáo thông qua những thay đổi về tính tình, rối loạn hành vi tâm thần hoặc sa sút trí nhớ trước khi xuất hiện các khuyết tật vận động.
Bệnh loạn dưỡng bạch cầu dị sắc có thể chữa khỏi hoàn toàn được không?
Hiện nay y học chưa có biện pháp điều trị nào có thể chữa khỏi hoàn toàn căn bệnh này. Các phương pháp y khoa hiện thời chủ yếu tập trung vào việc quản lý triệu chứng, phục hồi chức năng và chăm sóc giảm nhẹ. Một số can thiệp tiên tiến như ghép tế bào gốc tạo máu hoặc liệu pháp gen có thể làm chậm quá trình tổn thương nhưng chỉ phát huy hiệu quả khi được thực hiện ở giai đoạn rất sớm.
Làm thế nào để chẩn đoán xác định bệnh loạn dưỡng bạch cầu dị sắc?
Bác sĩ sẽ dựa vào sự kết hợp giữa đo hoạt tính enzym arylsulfatase A trong tế bào máu hoặc mô da, định lượng nồng độ sulfatide bài tiết trong nước tiểu, chụp cộng hưởng từ sọ não (MRI) để quan sát tổn thương mất myelin chất trắng đối xứng và xét nghiệm gen phân tử để xác định chính xác đột biến gen ARSA hoặc PSAP.