Bệnh hypophosphatasia bẩm sinh: Nguyên nhân, dấu hiệu và cách điều trị
Nội dung chỉ cung cấp thông tin tham khảo, không thay thế chẩn đoán, khám hoặc điều trị của người hành nghề y tế. Không tự ý dùng, ngừng hoặc thay đổi thuốc dựa trên bài viết.
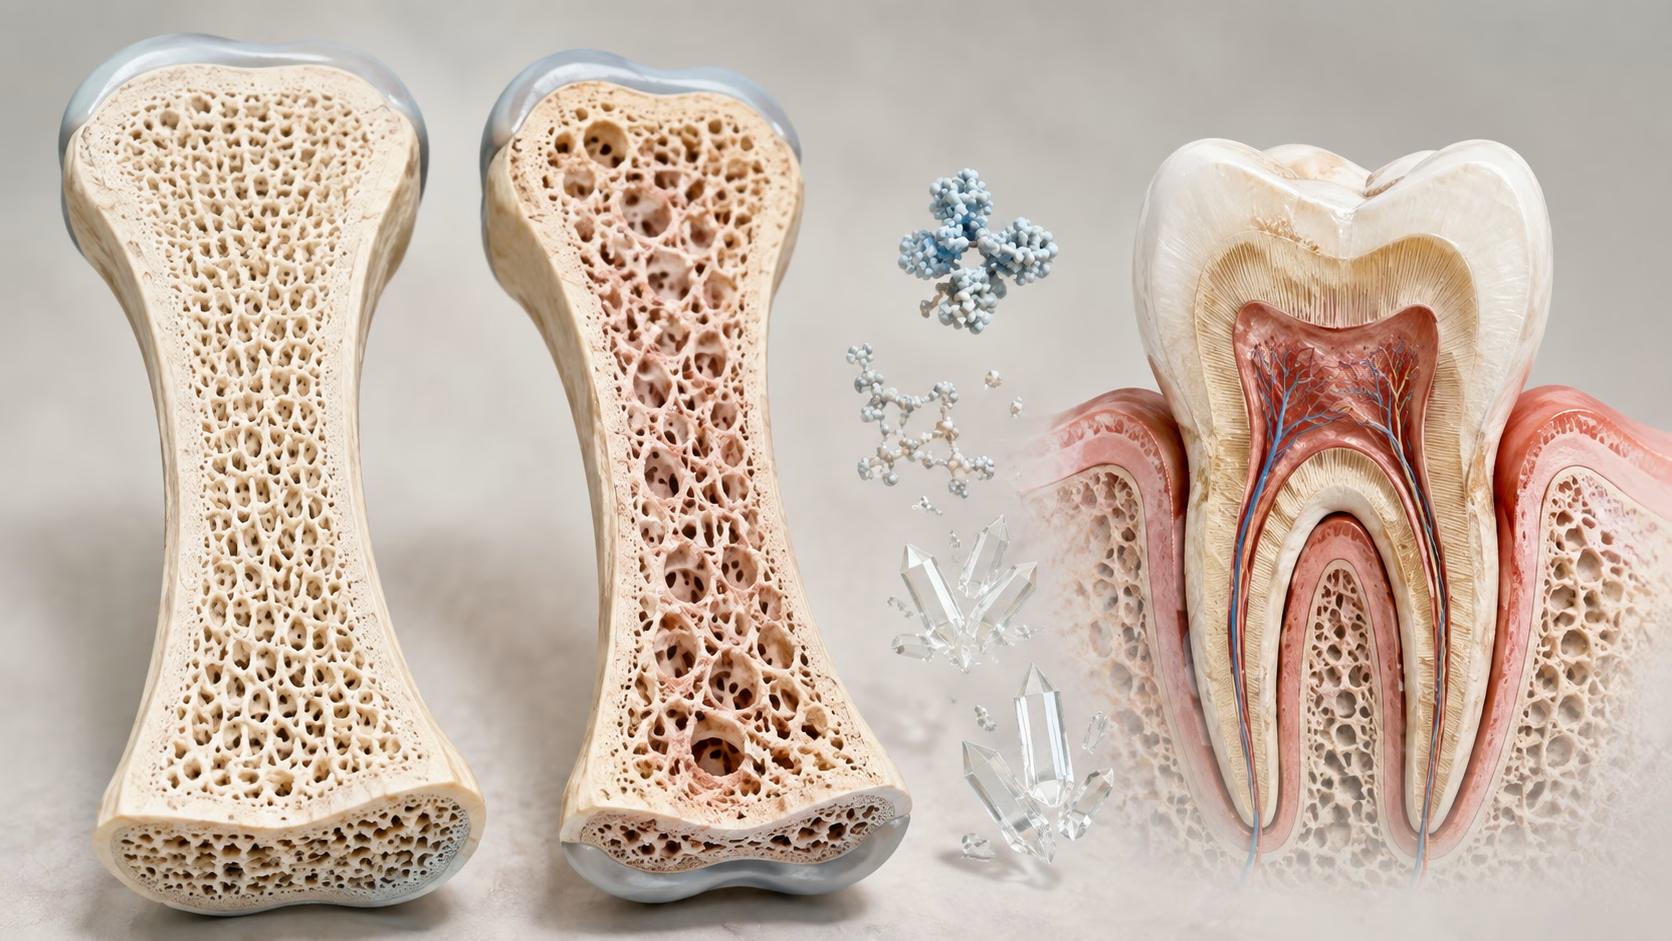
Bệnh hypophosphatasia bẩm sinh là một bệnh lý di truyền hiếm gặp ảnh hưởng trực tiếp đến quá trình khoáng hóa của hệ thống xương và răng. Tình trạng này phát sinh khi hoạt tính của enzyme phosphatase kiềm không đặc hiệu cho mô suy giảm nghiêm trọng hoặc vắng mặt hoàn toàn, khiến các khoáng chất thiết yếu như canxi và phosphat không thể tích hợp hiệu quả vào chất nền của xương. Hậu quả trực tiếp là xương trở nên mềm yếu, dễ biến dạng, giảm mật độ khoáng chất và làm gia tăng nồng độ canxi tự do trong tuần hoàn máu.
Mức độ nghiêm trọng của bệnh hypophosphatasia bẩm sinh có sự dao động rất lớn giữa các cá thể, trải dài từ những thể nặng đe dọa trực tiếp đến tính mạng ngay trong giai đoạn chu sinh đến những thể khởi phát muộn chỉ gây rụng răng sớm hoặc đau nhức xương khớp ở độ tuổi trưởng thành. Nhiều trẻ sơ sinh mắc bệnh phải đối mặt với tình trạng co giật toàn thể phụ thuộc vitamin B6 và suy hô hấp tiến triển do lồng ngực kém phát triển.
Hiểu rõ bản chất bệnh lý, nhận biết kịp thời các biểu hiện khiếm khuyết xương răng và tuân thủ chặt chẽ chỉ định theo dõi của bác sĩ chuyên khoa là yếu tố then chốt giúp tối ưu hóa hiệu quả can thiệp y khoa và ngăn chặn các biến chứng nguy hiểm cho người bệnh.
Tổng quan về bệnh hypophosphatasia bẩm sinh
Bệnh hypophosphatasia bẩm sinh, thường được viết tắt là HPP, là một rối loạn chuyển hóa toàn thân có bản chất di truyền hiếm gặp, được bác sĩ John Rathbun mô tả lần đầu vào năm 1948 nên còn được gọi trong y văn là bệnh Rathbun. Đặc trưng sinh lý bệnh học nổi bật của tình trạng này là sự suy giảm rõ rệt hoặc thiếu hụt hoàn toàn hoạt tính của enzyme phosphatase kiềm không đặc hiệu cho mô (TNSALP hay TNAP) trong huyết thanh cũng như tại các mô xương, sụn và răng. Enzyme này giữ vai trò là một chất xúc tác sinh học không thể thay thế đối với tiến trình khoáng hóa bình thường của cơ thể.
Trong điều kiện sinh lý học thông thường, phosphatase kiềm chịu trách nhiệm thủy phân hợp chất pyrophosphate vô cơ ngoại bào thành các phân tử phosphate đơn lẻ. Phosphate sau đó sẽ liên kết chặt chẽ với các ion canxi tự do để hình thành các tinh thể hydroxyapatite, thành phần khoáng hóa chủ lực tạo nên độ cứng cáp và bền vững của khung xương cũng như lớp men răng và xi măng chân răng. Khi enzyme phosphatase kiềm bị thiếu hụt do sai hỏng di truyền, pyrophosphate vô cơ không được phân giải sẽ tích tụ lại với nồng độ rất cao bên ngoài tế bào. Sự ứ đọng này hoạt động như một chất ức chế sinh hóa cực mạnh, ngăn chặn trực tiếp quá trình kết tinh và tăng trưởng của tinh thể hydroxyapatite, khiến cấu trúc chất nền của xương không thể khoáng hóa đầy đủ.
Hậu quả của khiếm khuyết này là khung xương trở nên mềm yếu xốp, dễ cong vẹo tương tự như hình ảnh tổn thương trong bệnh còi xương ở trẻ nhỏ hoặc nhuyễn xương ở người trưởng thành. Do canxi không thể gắn vào chất nền xương, lượng canxi tự do dư thừa sẽ trôi nổi trong tuần hoàn máu, gây nên tình trạng tăng canxi máu và tăng đào thải canxi qua thận. Bên cạnh đó, enzyme phosphatase kiềm còn tham gia vào quá trình khử phosphoryl của pyridoxal-5′-phosphate (dạng hoạt động của vitamin B6), giúp chất này thẩm thấu qua hàng rào máu não để tham gia tổng hợp chất dẫn truyền thần kinh. Sự thiếu hụt enzyme này làm suy giảm vitamin B6 trong não, kích hoạt các cơn co giật nguy hiểm ở trẻ sơ sinh. Tỷ lệ mắc các thể bệnh nặng ước tính khoảng 1 trên 100.000 trẻ sinh sống, trong khi các thể vừa và nhẹ có thể gặp với tần suất cao hơn nhưng thường bị bỏ sót hoặc chẩn đoán nhầm lẫn trong cộng đồng.
Nguyên nhân và yếu tố nguy cơ
Nguyên nhân cốt lõi gây ra bệnh hypophosphatasia bẩm sinh là các đột biến xảy ra tại gen ALPL, còn được biết đến với tên gọi gen TNSALP, nằm trên nhánh ngắn của nhiễm sắc thể số 1 tại vị trí 1p36.1-p34. Gen này chịu trách nhiệm mã hóa enzyme phosphatase kiềm không đặc hiệu cho mô, một loại protein xúc tác quan trọng hiện diện nhiều nhất ở xương, gan và thận. Hơn 400 đột biến khác nhau trên gen ALPL đã được ghi nhận trong y văn thế giới, bao gồm đột biến sai nghĩa, đột biến vô nghĩa và đột biến dịch khung, tạo nên sự phong phú và phức tạp trong biểu hiện bệnh cảnh lâm sàng.
Về phương thức di truyền, bệnh hypophosphatasia bẩm sinh có thể truyền lại qua hai cơ chế chính tùy thuộc vào kiểu đột biến và mức độ ảnh hưởng:
- Di truyền lặn trên nhiễm sắc thể thường: Thường gặp ở các thể bệnh nặng nề nhất như thể chu sinh và thể sơ sinh. Ở các trường hợp này, người bệnh nhận hai bản sao gen ALPL bị khiếm khuyết từ cả cha lẫn mẹ. Những người mang gen dị hợp tử thường không có triệu chứng lâm sàng rõ rệt hoặc chỉ có biểu hiện suy giảm nhẹ hoạt tính enzyme phosphatase kiềm trong huyết thanh và một số bất thường nhẹ ở răng.
- Di truyền trội trên nhiễm sắc thể thường: Thường xuất hiện ở các thể bệnh khởi phát muộn hơn như thể thời thơ ấu nhẹ, thể người trưởng thành hoặc thể chỉ ảnh hưởng đơn độc đến răng. Trong phương thức này, người bệnh chỉ cần nhận một bản sao gen đột biến từ cha hoặc mẹ là đã có thể khởi phát các triệu chứng khiếm khuyết khoáng hóa.
Về cơ chế sinh học phân tử, sự sụt giảm nghiêm trọng hoạt tính enzyme phosphatase kiềm không đặc hiệu cho mô dẫn đến hiện tượng tích tụ ba chất nền sinh hóa chính ngoài tế bào:
- Pyrophosphate vô cơ: Đây là chất ức chế sinh lý mạnh đối với quá trình kết tinh khoáng hóa. Khi chất này ứ đọng với nồng độ cao ngoài tế bào, canxi và phosphat không thể kết hợp để tạo thành tinh thể hydroxyapatite, dẫn đến xương bị mềm, xốp và lớp xi măng chân răng không thể phát triển hoàn thiện.
- Pyridoxal-5′-phosphate: Dạng tuần hoàn của vitamin B6 không thể chuyển hóa thành pyridoxal tự do để đi qua hàng rào máu não. Hệ quả là não bộ bị thiếu hụt vitamin B6 cục bộ, làm gián đoạn quá trình tổng hợp chất dẫn truyền thần kinh ức chế GABA và gây ra các cơn co giật sơ sinh kháng thuốc.
- Phosphoethanolamine: Chất này bị ứ đọng trong máu và bài xuất nhiều qua nước tiểu, trở thành một chỉ dấu sinh hóa quan trọng trong chẩn đoán.
Yếu tố nguy cơ chính làm tăng khả năng mắc bệnh bao gồm tiền sử gia đình có người thân từng mắc bệnh hypophosphatasia hoặc mang gen đột biến ALPL, cùng với các cuộc hôn nhân đồng huyết thống làm gia tăng xác suất kết hợp các gen lặn gây bệnh ở thế hệ sau.
Dấu hiệu và triệu chứng thường gặp
Biểu hiện lâm sàng của bệnh hypophosphatasia bẩm sinh vô cùng đa dạng, thay đổi phụ thuộc vào mức độ suy giảm hoạt tính enzyme và lứa tuổi khởi phát. Các dấu hiệu được phân biệt theo từng nhóm tuổi và mức độ nghiêm trọng:
Dấu hiệu ở trẻ sơ sinh và trẻ nhũ nhi:
- Ở thể chu sinh và sơ sinh, trẻ có biểu hiện khiếm khuyết xương rất nặng nề ngay từ trong bụng mẹ hoặc trong 6 tháng đầu đời. Trẻ có lồng ngực biến dạng hẹp hình chuông, xương sườn mềm yếu dễ gãy khiến phổi không thể giãn nở bình thường, dẫn đến suy hô hấp tiến triển, thở rên, co kéo cơ hô hấp và ngưng thở. Hộp sọ của trẻ có thể rất mềm với các khớp sọ mở rộng hoặc ngược lại bị dính khớp sọ sớm gây tăng áp lực nội sọ. Các xương dài ở chi bị ngắn, cong queo, có thể xuất hiện các gai xương sụn nhô ra dưới da ở cẳng tay hoặc cẳng chân. Do canxi không thể lắng đọng vào xương, trẻ bị tăng canxi máu nặng dẫn đến bú kém, nôn trớ tái diễn, táo bón, mất nước, quấy khóc liên tục và chậm tăng trưởng. Đặc biệt, tình trạng thiếu hụt vitamin B6 trong não bộ có thể khởi phát các cơn co giật toàn thể khó cắt cơn bằng thuốc chống động kinh thông thường.
Dấu hiệu ở trẻ nhỏ thời thơ ấu:
- Khi bước vào giai đoạn chập chững biết đi, trẻ thường chậm phát triển các mốc vận động thô, có dáng đi lạch bạch đặc trưng do yếu cơ gốc chi và cong vẹo xương đùi hoặc cẳng chân (chân vòng kiềng chữ O hoặc chân chữ X). Trẻ thường xuyên than đau nhức xương, đau khớp và mệt mỏi khi vận động. Hộp sọ dính sớm có thể gây đau đầu, buồn nôn và lồi mắt. Dấu hiệu kinh điển và có giá trị định hướng cao là hiện tượng rụng răng sữa sớm bất thường trước 5 tuổi, thường bắt đầu từ các răng cửa hàm dưới. Điểm đặc biệt là răng rụng tự nhiên khi chân răng vẫn còn nguyên vẹn hoàn toàn, không có dấu hiệu tiêu chân răng sinh lý hay viêm nhiễm nướu răng, do lớp xi măng chân răng liên kết với xương ổ răng bị khiếm khuyết nghiêm trọng.
Dấu hiệu ở người trưởng thành:
- Người bệnh thường khởi phát triệu chứng ở lứa tuổi trung niên với những cơn đau nhức xương mạn tính, viêm khớp và yếu cơ. Bệnh nhân có nguy cơ cao bị các vết nứt xương vi chấn thương hoặc gãy xương bệnh lý tái diễn, điển hình là gãy xương bàn chân và gãy dưới mấu chuyển xương đùi với thời gian liền xương rất chậm. Sự tích tụ pyrophosphate còn gây lắng đọng tinh thể canxi pyrophosphate trong khớp (bệnh giả gút) gây sưng đau khớp cấp tính. Răng vĩnh viễn có thể bị lung lay và rụng sớm do tiêu xương ổ răng. Bệnh rất dễ bị chẩn đoán nhầm với bệnh loãng xương thông thường hoặc bệnh viêm đa khớp.
So sánh đặc điểm nhận diện các thể lâm sàng của bệnh hypophosphatasia bẩm sinh
| Thể lâm sàng | Độ tuổi khởi phát | Đặc điểm nhận diện chính | Tiên lượng tổng quát |
|---|---|---|---|
| Chu sinh gây tử vong | Trước sinh hoặc ngay sau sinh | Xương khử khoáng nghiêm trọng, chi ngắn có gai xương dưới da, lồng ngực hẹp, suy hô hấp cấp | Tỷ lệ tử vong rất cao trong những ngày đầu sau sinh nếu không can thiệp kịp thời |
| Trước sinh lành tính | Trong tử cung (siêu âm thai) | Xương chi ngắn và cong vẹo, có lúm đồng tiền da, quá trình khoáng hóa tự cải thiện trong tam cá nguyệt 3 | Tiên lượng thuận lợi, khuyết tật xương tự hồi phục một phần |
| Trẻ sơ sinh | Dưới 6 tháng tuổi | Biến dạng lồng ngực, suy hô hấp, co giật phụ thuộc vitamin B6, tăng canxi máu, nôn trớ, chậm lớn | Tiên lượng dè dặt, nguy cơ tử vong cao do suy hô hấp nếu không điều trị đặc hiệu |
| Thời thơ ấu | Sau 6 tháng tuổi đến vị thành niên | Dáng đi lạch bạch, chân cong, tầm vóc thấp bé, rụng răng sữa sớm nguyên chân răng, dính khớp sọ sớm | Biến thiên từ nhẹ đến trung bình, có thể gặp đau nhức xương khớp và hạn chế vận động kéo dài |
| Người trưởng thành | Tuổi trung niên | Đau xương khớp mạn tính, gãy xương bàn chân hoặc xương đùi vi chấn thương chậm liền, bệnh giả gút | Tuổi thọ bình thường nhưng giảm sút chất lượng sống do đau đớn và gãy xương tái phát |
| Odontohypophosphatasia | Mọi lứa tuổi (chủ yếu lúc có răng sữa) | Chỉ biểu hiện đơn độc ở răng: rụng răng sữa sớm nguyên vẹn chân răng, tiêu xương ổ răng, buồng tủy rộng | Tiên lượng sống hoàn toàn bình thường, trọng tâm điều trị là chăm sóc và phục hình răng miệng |
Chẩn đoán
Quy trình chẩn đoán bệnh hypophosphatasia bẩm sinh đòi hỏi sự kết hợp chặt chẽ giữa khai thác tiền sử gia đình, đánh giá toàn diện các dấu hiệu lâm sàng và thực hiện các xét nghiệm cận lâm sàng chuyên sâu:
Xét nghiệm sinh hóa máu đóng vai trò cốt lõi và là bước sàng lọc ban đầu quan trọng nhất. Tiêu chuẩn định hướng then chốt là hoạt tính enzyme phosphatase kiềm (ALP) trong huyết thanh suy giảm rõ rệt dưới ngưỡng bình thường. Điều đặc biệt cần lưu ý là các bác sĩ phải đối chiếu kết quả xét nghiệm với khoảng tham chiếu chính xác theo từng lứa tuổi và giới tính. Ở trẻ em, do xương đang trong giai đoạn phát triển thể chất nhanh chóng, nồng độ ALP sinh lý bình thường cao hơn người lớn nhiều lần; vì vậy, một chỉ số ALP ở mức cận dưới của người trưởng thành khi xuất hiện ở một đứa trẻ thực chất là một tình trạng giảm bệnh lý đáng báo động.
Xét nghiệm các chất chuyển hóa tích tụ giúp xác nhận chẩn đoán:
- Định lượng pyridoxal-5′-phosphate (PLP) trong máu: Nồng độ PLP huyết tương tăng cao rõ rệt ở những bệnh nhân chưa sử dụng chế phẩm bổ sung vitamin B6, phản ánh sự ứ đọng chất nền do thiếu enzyme chuyển hóa.
- Định lượng phosphoethanolamine (PEA) trong nước tiểu hoặc huyết tương: Nồng độ PEA tăng cao bất thường là một chỉ báo sinh hóa quan trọng hỗ trợ nhận diện bệnh.
- Đánh giá canxi máu, canxi niệu, phosphat huyết thanh và hormon cận giáp (PTH) nhằm phát hiện kịp thời tình trạng tăng canxi máu và biến chứng tăng canxi niệu.
Chẩn đoán hình ảnh:
- Chụp X-quang hệ thống xương: Ghi nhận tình trạng giảm khoáng hóa xương lan tỏa, xương sọ mềm hoặc khớp sọ đóng sớm, các dải khuyết xương dạng còi xương điển hình tại đầu các xương dài, biến dạng lồng ngực và các vết nứt hoặc gãy xương bệnh lý.
- Chụp X-quang răng hàm mặt: Cho thấy tình trạng tiêu giảm xương ổ răng rõ rệt, buồng tủy răng và ống tủy mở rộng bất thường kèm theo sự khiếm khuyết của lớp xi măng chân răng.
Xét nghiệm di truyền học phân tử:
- Giải trình tự gen ALPL là tiêu chuẩn vàng giúp xác định chính xác các đột biến gen gây bệnh. Phương pháp này khẳng định chẩn đoán xác định cho các thể bệnh không điển hình, xác định kiểu di truyền trong gia đình và phục vụ đắc lực cho công tác tư vấn di truyền trước sinh.
Phân loại các thể lâm sàng của bệnh hypophosphatasia bẩm sinh
Bệnh hypophosphatasia bẩm sinh được phân loại thành sáu thể lâm sàng chính dựa trên thời điểm bắt đầu xuất hiện các triệu chứng và mức độ nghiêm trọng của tổn thương khung xương:
Thể chu sinh gây tử vong là thể bệnh nghiêm trọng nhất, biểu hiện bằng tình trạng khiếm khuyết khoáng hóa xương toàn thân xuất hiện ngay từ trong tử cung. Thai nhi có các xương dài bị ngắn, cong queo và thường xuất hiện các gai xương sụn nhô dưới da. Trẻ sơ sinh thường tử vong chỉ vài giờ hoặc vài ngày sau sinh do suy hô hấp cấp tính xuất phát từ tình trạng lồng ngực biến dạng và thiểu sản phổi nghiêm trọng.
Thể trước sinh lành tính là một dạng bệnh cảnh đặc biệt hiếm gặp nhưng có tiên lượng khả quan hơn nhiều. Mặc dù thai nhi có biểu hiện xương chi ngắn cong trên kết quả siêu âm tiền sản, quá trình khoáng hóa xương lại có xu hướng tự cải thiện dần trong ba tháng cuối của thai kỳ và trẻ sau khi sinh có thể tự phục hồi một phần khiếm khuyết mà không cần điều trị khẩn cấp.
Thể sơ sinh bắt đầu bộc lộ triệu chứng trong vòng 6 tháng đầu đời sau khi trẻ chào đời với vẻ ngoài có vẻ bình thường. Trẻ nhanh chóng xuất hiện các biến chứng hô hấp do lồng ngực biến dạng, kèm theo tình trạng tăng canxi máu gây bú kém, nôn trớ, chậm tăng cân, táo bón và các cơn co giật toàn thể phụ thuộc vitamin B6.
Thể thời thơ ấu khởi phát sau 6 tháng tuổi, đặc trưng bởi tầm vóc thấp bé, chân vòng kiềng, dáng đi lạch bạch do yếu cơ, dính khớp sọ sớm và tình trạng rụng răng sữa sớm bất thường trước 5 tuổi.
Thể người trưởng thành thường khởi phát ở lứa tuổi trung niên với triệu chứng đau nhức xương mạn tính, các vết nứt xương vi chấn thương hoặc gãy xương bệnh lý chậm liền và bệnh giả gút.
Thể odontohypophosphatasia là thể bệnh nhẹ nhất, chỉ biểu hiện đơn độc ở hệ răng miệng với tình trạng rụng răng sữa sớm còn nguyên vẹn chân răng và tiêu xương ổ răng mà không hề có bất kỳ tổn thương nào tại khung xương toàn thân.
Tác động toàn thân và các biến chứng nguy hiểm của bệnh hypophosphatasia
Bệnh hypophosphatasia bẩm sinh không chỉ khu trú tổn thương tại hệ thống xương và răng mà còn có thể gây ra nhiều biến chứng toàn thân nghiêm trọng đe dọa đến tính mạng:
Biến chứng hô hấp là nguyên nhân gây tử vong hàng đầu ở trẻ sơ sinh mắc bệnh thể nặng. Sự kém phát triển của các xương sườn khiến lồng ngực bị hẹp và mềm yếu, kết hợp với tình trạng thiểu sản mô phổi khiến trẻ bị suy hô hấp tiến triển, viêm phổi tái phát nhiều lần và phụ thuộc kéo dài vào các thiết bị hỗ trợ thở máy.
Biến chứng chuyển hóa và tổn thương thận xuất phát từ tình trạng tăng canxi máu mạn tính. Do canxi tự do không thể tích hợp vào chất nền xương, lượng canxi dư thừa bị đào thải ồ ạt qua thận dẫn đến tăng canxi niệu nặng nề. Tình trạng này kéo dài sẽ hình thành sỏi thận tái phát nhiều lần, gây lắng đọng tinh thể canxi tại ống thận (vôi hóa thận) và dần dần làm suy giảm chức năng lọc của thận, dẫn đến suy thận mạn tính.
Biến chứng thần kinh bao gồm các cơn co giật sơ sinh khó kiểm soát do thiếu hụt vitamin B6 trong nhu mô não, đáp ứng kém với các thuốc chống co giật thông thường. Ngoài ra, tình trạng dính khớp sọ sớm ở trẻ nhỏ ngăn cản sự phát triển tự nhiên của não bộ, dẫn đến hội chứng tăng áp lực nội sọ với nguy cơ phù gai thị, teo dây thần kinh thị giác gây suy giảm thị lực và làm chậm phát triển tâm thần vận động nếu không được phẫu thuật giải áp kịp thời.
Hướng xử trí và theo dõi y khoa
Chiến lược quản lý và điều trị bệnh hypophosphatasia bẩm sinh đòi hỏi sự phối hợp chặt chẽ của một đội ngũ y tế đa chuyên khoa bao gồm bác sĩ nội tiết chuyển hóa, di truyền học, nhi khoa, chỉnh hình, thần kinh và nha khoa, hướng tới mục tiêu cải thiện quá trình khoáng hóa xương, kiểm soát biến chứng và nâng cao chất lượng cuộc sống cho người bệnh:
Liệu pháp thay thế enzyme đặc hiệu:
- Sự phát triển của asfotase alfa đã tạo nên bước ngoặt lớn trong điều trị bệnh hypophosphatasia bẩm sinh. Đây là một chế phẩm sinh học chứa enzyme phosphatase kiềm tái tổ hợp có gắn đoạn peptide định hướng đến mô xương. Thuốc được dùng qua đường tiêm dưới da cho bệnh nhân mắc các thể HPP khởi phát ở giai đoạn chu sinh, sơ sinh và thời thơ ấu. Cơ chế hoạt động của thuốc giúp thủy phân trực tiếp pyrophosphate vô cơ bị tích tụ tại mô xương, phục hồi quá trình khoáng hóa bình thường của khung xương, tái tạo cấu trúc lồng ngực, giải quyết tình trạng suy hô hấp ở trẻ sơ sinh, thúc đẩy tăng trưởng chiều cao và giảm thiểu đáng kể tỷ lệ tử vong ở các thể bệnh nặng.
Kiểm soát các rối loạn chuyển hóa và hỗ trợ chức năng:
- Xử trí co giật sơ sinh: Khi trẻ có biểu hiện co giật liên quan đến thiếu hụt vitamin B6 trong hệ thần kinh trung ương, bác sĩ chuyên khoa sẽ chỉ định bổ sung pyridoxine (vitamin B6) qua đường tĩnh mạch hoặc đường uống dưới sự theo dõi điện não đồ liên tục để cắt cơn co giật.
- Kiểm soát tăng canxi máu và canxi niệu: Ở những bệnh nhân có nồng độ canxi tự do trong máu tăng cao, bác sĩ sẽ thiết lập chế độ ăn giảm canxi, tăng cường bù dịch qua đường uống hoặc truyền tĩnh mạch để thúc đẩy bài tiết canxi qua thận. Các loại thuốc lợi tiểu hoặc corticosteroid có thể được cân nhắc trong những trường hợp cấp tính nhằm bảo vệ chức năng thận, ngăn ngừa tình trạng vôi hóa thận và hình thành sỏi thận.
- Hỗ trợ hô hấp: Đối với trẻ sơ sinh bị suy hô hấp do lồng ngực mềm và thiểu sản phổi, các biện pháp hỗ trợ thở máy hoặc thở áp lực dương liên tục cần được áp dụng ngay tại đơn vị hồi sức tích cực sơ sinh.
Can thiệp ngoại khoa, chỉnh hình và nha khoa:
- Phẫu thuật ngoại thần kinh: Những trẻ bị dính khớp sọ sớm cần được phẫu thuật mở sọ giải áp kịp thời nhằm ngăn ngừa tổn thương dây thần kinh thị giác và tạo không gian cho não bộ phát triển.
- Chỉnh hình xương: Các vết nứt hoặc gãy xương bệnh lý cần được bất động cẩn trọng; khi cần can thiệp phẫu thuật, các bác sĩ chỉnh hình ưu tiên sử dụng đinh nội tủy để phân bổ lực đều dọc thân xương, hạn chế dùng nẹp vít đơn thuần vì xương dễ bị nứt vỡ.
- Chăm sóc răng miệng: Bệnh nhân cần được theo dõi nha khoa định kỳ, sử dụng các khí cụ giữ khoảng để định hướng cho mầm răng vĩnh viễn mọc đúng vị trí và duy trì vệ sinh nướu nhẹ nhàng nhằm bảo tồn xương ổ răng.
Phòng ngừa và giảm nguy cơ
Do bệnh hypophosphatasia bẩm sinh là một rối loạn có nguồn gốc từ đột biến gen, các biện pháp dự phòng tiên phát tập trung vào công tác sàng lọc gen, tư vấn di truyền trước hôn nhân và trước khi mang thai:
Tư vấn và xét nghiệm di truyền tiền hôn nhân:
- Các cặp đôi có tiền sử gia đình từng có người mắc bệnh hypophosphatasia, từng có con bị gãy xương bất thường, rụng răng sữa sớm không rõ lý do hoặc có trẻ sơ sinh tử vong chu sinh không rõ nguyên nhân cần được chuyển đến chuyên khoa di truyền học để tư vấn. Xét nghiệm giải trình tự gen ALPL cho cả hai vợ chồng giúp xác định tình trạng mang gen đột biến dị hợp tử, từ đó giúp dự báo chính xác xác suất sinh con mắc bệnh theo các quy luật di truyền lặn hoặc trội trên nhiễm sắc thể thường.
Chẩn đoán và sàng lọc trước sinh:
- Đối với các gia đình có nguy cơ cao, việc thực hiện các thủ thuật chẩn đoán trước sinh như sinh thiết gai nhau ở tuần thai thứ 10 đến 12 hoặc chọc ối ở tuần thai thứ 15 đến 18 cho phép phân tích gen của thai nhi để phát hiện sớm đột biến. Đồng thời, siêu âm thai định kỳ tại các trung tâm sản phụ khoa chuyên sâu từ tuần thai thứ 16 có thể phát hiện sớm các dấu hiệu khiếm khuyết xương điển hình của thể chu sinh nặng như hình ảnh xương sọ giảm phản âm, chiều dài xương đùi ngắn bất thường hoặc các gai xương sụn nhô ra ở chi.
Dự phòng thứ phát và giảm thiểu rủi ro biến chứng:
Đối với những cá nhân đã được chẩn đoán xác định mắc bệnh hypophosphatasia, các biện pháp can thiệp chăm sóc đóng vai trò thiết yếu:
- Tuyệt đối không tự ý bổ sung các loại thực phẩm chức năng hoặc thuốc chứa canxi và vitamin D liều cao khi chưa có chỉ định và kết quả xét nghiệm định kỳ từ bác sĩ chuyên khoa nội tiết, nhằm tránh khởi phát đợt tăng canxi máu cấp tính và tổn thương thận.
- Thiết lập không gian sống an toàn, loại bỏ các chướng ngại vật dễ gây vấp ngã, mang giày dép có đệm nâng đỡ vòm chân và duy trì các bài tập vận động nhẹ nhàng dưới sự hướng dẫn của chuyên viên vật lý trị liệu để tăng cường sức mạnh cơ bắp mà không gây áp lực quá mức lên xương.
- Chăm sóc răng miệng cẩn thận bằng bàn chải lông siêu mềm, dùng chỉ nha khoa đúng cách để tránh làm tổn thương nướu và đi khám nha khoa định kỳ mỗi 3 đến 6 tháng để theo dõi sát sự phát triển của cung răng.
Khi nào cần gặp bác sĩ?
Người bệnh và người chăm sóc cần nắm rõ các dấu hiệu cảnh báo để kịp thời đưa bệnh nhân đến các cơ sở y tế chuyên khoa:
Các dấu hiệu cấp cứu cần đưa bệnh nhân đến bệnh viện ngay lập tức:
- Trẻ sơ sinh hoặc trẻ nhỏ có biểu hiện suy hô hấp cấp tính như thở nhanh, thở rên, co kéo lồng ngực, phập phồng cánh mũi, tím tái quanh môi hoặc xuất hiện các cơn ngừng thở.
- Trẻ bị co giật toàn thân hoặc co giật cục bộ tái diễn không đáp ứng với hạ sốt thông thường.
- Trẻ quấy khóc dữ dội, nôn vọt liên tục, li bì, khó đánh thức hoặc phát hiện thóp trước phồng căng bất thường, cảnh báo tình trạng tăng áp lực nội sọ cấp.
- Nghi ngờ gãy xương cấp tính sau va chạm nhẹ với biểu hiện đau chói dữ dội, biến dạng chi hoặc sưng nề bất thường.
Các tình huống cần đưa người bệnh đi khám chuyên khoa sớm:
- Trẻ nhỏ bị rụng răng sữa tự nhiên trước 4-5 tuổi, đặc biệt khi chân răng rụng ra còn nguyên vẹn mà không kèm sưng đỏ nướu hay sâu răng.
- Trẻ chậm các mốc phát triển vận động như chậm ngồi, chậm biết đi, dáng đi lạch bạch bất thường, hai chân cong vẹo dần hoặc tầm vóc thấp bé rõ rệt so với độ tuổi.
- Người trưởng thành bị đau nhức xương cẳng chân, bàn chân hoặc khớp háng kéo dài dai dẳng, hoặc từng bị gãy xương sau chấn thương rất nhẹ.
- Gia đình có tiền sử người thân đã được chẩn đoán mắc bệnh hypophosphatasia và các thành viên khác cần kiểm tra sàng lọc nồng độ enzyme phosphatase kiềm trong máu.
Lưu ý an toàn
Mọi thông tin trong bài viết này chỉ nhằm mục đích nâng cao nhận thức y khoa cộng đồng, hoàn toàn không thể thay thế cho quá trình chẩn đoán, đánh giá lâm sàng hoặc chỉ định điều trị của các bác sĩ chuyên khoa. Bệnh hypophosphatasia bẩm sinh có cơ chế bệnh sinh hoàn toàn khác biệt so với các rối loạn xương thông thường, do đó đòi hỏi sự thận trọng đặc biệt trong việc áp dụng các biện pháp chăm sóc.
Người bệnh và phụ huynh tuyệt đối không được tự ý mua hoặc sử dụng các chế phẩm bổ sung canxi, vitamin D hay phospho khi chưa có chỉ định cụ thể từ bác sĩ chuyên khoa nội tiết chuyển hóa. Ở bệnh nhân hypophosphatasia, do canxi không thể hấp thu vào xương nên việc tự ý bổ sung canxi hoặc vitamin D liều cao có thể gây ngộ độc tăng canxi máu cấp, lắng đọng canxi tại thận, sỏi thận và dẫn đến suy thận mạn tính không hồi phục.
Bên cạnh đó, người lớn mắc bệnh không được tự ý sử dụng các loại thuốc điều trị loãng xương nhóm bisphosphonate. Do bisphosphonate có cấu trúc tương tự pyrophosphate, thuốc có thể làm trầm trọng thêm tình trạng ức chế khoáng hóa xương, khiến cấu trúc xương trở nên giòn hơn và làm tăng nguy cơ gãy xương đùi không điển hình. Mọi thay đổi về thuốc và chế độ điều trị phải luôn được thảo luận trực tiếp cùng bác sĩ chuyên khoa.
Kết luận
Bệnh hypophosphatasia bẩm sinh là một rối loạn chuyển hóa di truyền hiếm gặp và phức tạp do khiếm khuyết enzyme phosphatase kiềm không đặc hiệu cho mô, gây ảnh hưởng sâu sắc đến sự hình thành hệ xương, răng cũng như nhiều cơ quan quan trọng trong cơ thể. Sự đa dạng về thể bệnh đòi hỏi sự cảnh giác cao độ trong thực hành y khoa, đặc biệt là việc nhận diện sớm tình trạng giảm nồng độ phosphatase kiềm trong huyết thanh và hiện tượng rụng răng sữa sớm bất thường còn nguyên chân răng.
Nhờ vào những tiến bộ vượt bậc của y học hiện đại, đặc biệt là sự ra đời của liệu pháp thay thế enzyme đặc hiệu kết hợp cùng mô hình quản lý đa chuyên khoa, chất lượng cuộc sống và tiên lượng sống còn của bệnh nhân đã được cải thiện đáng kể. Người bệnh và gia đình khi phát hiện các dấu hiệu nghi ngờ cần chủ động thăm khám tại các trung tâm y tế chuyên khoa để được tư vấn, theo dõi định kỳ và phòng ngừa hiệu quả các biến chứng nguy hiểm.
Nguồn tham khảo
FAQ – Câu hỏi thường gặp
Bệnh hypophosphatasia bẩm sinh có phải là bệnh còi xương do thiếu vitamin D không?
Không. Mặc dù bệnh hypophosphatasia gây ra các biến dạng xương tương tự như bệnh còi xương, căn nguyên của bệnh bắt nguồn từ đột biến gen ALPL làm thiếu hụt enzyme phosphatase kiềm, hoàn toàn không phải do cơ thể thiếu vitamin D hay canxi từ khẩu phần ăn uống.
Tại sao trẻ mắc bệnh hypophosphatasia lại bị rụng răng sữa sớm bất thường?
Tình trạng rụng răng sớm là do sự thiếu hụt enzyme phosphatase kiềm làm suy giảm quá trình hình thành lớp xi măng chân răng. Khi không có đủ lớp xi măng này, dây chằng nha chu không thể bám giữ răng vào xương ổ răng, khiến răng sữa bị lung lay và rụng tự nhiên khi chân răng vẫn còn nguyên vẹn.
Người mắc bệnh hypophosphatasia có nên uống bổ sung canxi và vitamin D không?
Tuyệt đối không tự ý bổ sung canxi hoặc vitamin D. Ở bệnh nhân hypophosphatasia, canxi không thể lắng đọng bình thường vào xương nên việc tự ý nạp thêm canxi hoặc vitamin D sẽ làm trầm trọng thêm tình trạng tăng canxi máu, dẫn tới nguy cơ sỏi thận, vôi hóa thận và suy thận mạn tính. Mọi quyết định can thiệp dinh dưỡng phải tuân theo chỉ định của bác sĩ chuyên khoa.
Bệnh hypophosphatasia bẩm sinh được di truyền như thế nào trong gia đình?
Bệnh có thể di truyền theo tính trạng lặn trên nhiễm sắc thể thường khi đứa trẻ nhận gen đột biến từ cả cha lẫn mẹ (thường gặp ở các thể sơ sinh nặng), hoặc di truyền theo tính trạng trội trên nhiễm sắc thể thường khi chỉ cần nhận một bản sao gen đột biến từ cha hoặc mẹ (thường gặp ở các thể nhẹ hoặc thể người lớn).
Xét nghiệm cận lâm sàng nào quan trọng nhất để sàng lọc bệnh hypophosphatasia?
Xét nghiệm định lượng hoạt tính enzyme phosphatase kiềm trong huyết thanh là bước khởi đầu quan trọng nhất, cho thấy nồng độ giảm thấp dưới ngưỡng chuẩn theo độ tuổi. Sau đó, bác sĩ có thể chỉ định thêm xét nghiệm nồng độ pyridoxal-5′-phosphate trong máu và giải trình tự gen ALPL để khẳng định chẩn đoán.