Rối loạn chuyển hóa bẩm sinh: Nguyên nhân, dấu hiệu và cách điều trị
Nội dung chỉ cung cấp thông tin tham khảo, không thay thế chẩn đoán, khám hoặc điều trị của người hành nghề y tế. Không tự ý dùng, ngừng hoặc thay đổi thuốc dựa trên bài viết.
Rối loạn chuyển hóa bẩm sinh là nhóm bệnh lý di truyền xảy ra do khiếm khuyết trong hệ thống gen điều hòa enzyme, protein vận chuyển hoặc thụ thể tế bào. Quá trình trao đổi chất của cơ thể người bao gồm dị hóa để giải phóng năng lượng và đồng hóa để tái tạo tế bào. Khi một mắt xích enzym trong chu trình này bị thiếu hụt hoặc mất chức năng, các chất dinh dưỡng đưa vào từ thức ăn không thể chuyển hóa trọn vẹn, dẫn tới tích tụ chất độc hại và thiếu hụt năng lượng nuôi dưỡng cơ quan thiết yếu.
Phần lớn các thể bệnh bộc lộ triệu chứng cấp tính ngay trong những ngày đầu đời, sau khi trẻ bú mẹ hoặc uống sữa công thức. Dấu hiệu ban đầu như bỏ bú, nôn trớ, li bì hay thở nhanh thường rất dễ nhầm lẫn với nhiễm trùng sơ sinh. Việc nhận diện sớm dấu hiệu cảnh báo và chủ động thực hiện sàng lọc sơ sinh là yếu tố then chốt giúp bảo vệ trẻ khỏi nguy cơ tổn thương não không hồi phục và tử vong.
Tổng quan về rối loạn chuyển hóa bẩm sinh
Rối loạn chuyển hóa bẩm sinh là thuật ngữ dùng để chỉ một nhóm lớn các bệnh lý di truyền do đột biến gen gây suy giảm hoặc mất hoàn toàn hoạt tính của các phân tử sinh học thiết yếu, bao gồm enzym xúc tác, coenzyme đồng vận hoặc protein vận chuyển trong tế bào. Cần phân biệt rõ rối loạn chuyển hóa bẩm sinh ở trẻ nhỏ với hội chứng chuyển hóa mắc phải ở người trưởng thành vốn liên quan đến lối sống, béo phì, tăng huyết áp và đái tháo đường týp 2. Ở bệnh lý bẩm sinh, tổn thương bắt nguồn trực tiếp từ cấu trúc mã di truyền khiến dây chuyền hóa sinh tế bào bị đình trệ ngay từ khi sinh ra.
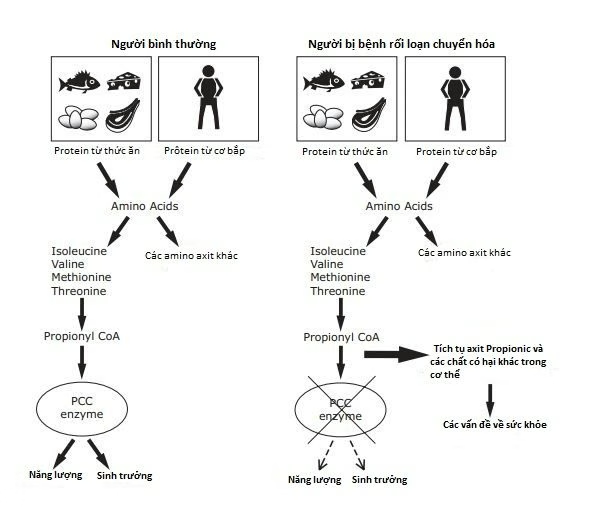
Hoạt động trao đổi chất trong cơ thể diễn ra liên tục thông qua hai tiến trình bổ trợ lẫn nhau là dị hóa và đồng hóa. Dị hóa đảm nhiệm việc phân cắt carbohydrate, lipid và protein từ nguồn thức ăn ngoại sinh thành các đơn vị cơ bản để tạo ra năng lượng ATP và nguyên liệu xây dựng. Ngược lại, đồng hóa sử dụng nguồn năng lượng đó để tổng hợp các đại phân tử, sửa chữa mô tổn thương và phục vụ cho sự tăng trưởng của trẻ. Mỗi phản ứng trong mạng lưới chuyển hóa phức tạp này đều đòi hỏi sự tham gia của một enzyme chuyên biệt đóng vai trò như mắt xích điều hòa nhịp nhàng.
Khi một đột biến gen xảy ra, enzyme tương ứng bị thiếu hụt hoặc hoàn toàn mất khả năng xúc tác. Sự gián đoạn này gây ra hai hệ lụy sinh học nghiêm trọng: một là các cơ chất phía trước điểm tắc nghẽn hoặc những sản phẩm chuyển hóa phụ không đào thải được sẽ tích tụ dần đến nồng độ gây độc cho não, gan, tim và thận; hai là cơ thể bị thiếu hụt nghiêm trọng các sản phẩm hạ lưu cần thiết cho quá trình tạo năng lượng và phát triển thể chất. Tùy thuộc vào con đường chuyển hóa bị ảnh hưởng, bệnh có thể biểu hiện dưới dạng rối loạn chuyển hóa axit amin, axit béo, chu trình urê, rối loạn tích trữ tiêu thể hay khiếm khuyết chuỗi hô hấp tế bào tại ty thể.
Bảng phân nhóm một số bệnh rối loạn chuyển hóa bẩm sinh phổ biến
| Nhóm rối loạn | Bệnh lý điển hình | Cơ chế khiếm khuyết sinh hóa | Hệ lụy và biểu hiện chính |
|---|---|---|---|
| Rối loạn chuyển hóa axit amin | Phenylceton niệu (PKU) | Thiếu hụt enzyme phenylalanine hydroxylase (PAH) | Tích tụ phenylalanine gây tổn thương não và khuyết tật trí tuệ vĩnh viễn nếu không kiêng sớm |
| Rối loạn chuyển hóa axit amin chuỗi nhánh | Bệnh siro niệu (MSUD) | Thiếu phức hợp enzyme khử carboxyl oxy hóa axit amin chuỗi nhánh (BCKD) | Tích tụ leucine, isoleucine, valine gây phù não, co giật, nước tiểu có mùi đường cháy |
| Rối loạn chuyển hóa đường | Galactosemia | Thiếu men chuyển hóa đường galactose (GALT) | Vàng da kéo dài, nôn mửa, gan to, suy gan, đục thủy tinh thể sau khi uống sữa chứa lactose |
| Rối loạn chu trình urê | Thiếu ornithine transcarbamylase (OTC) | Đột biến gen làm gián đoạn chu trình chuyển nitơ thừa thành urê | Amoniac máu tăng vọt gây phù não cấp tính, li bì, hôn mê sơ sinh |
| Rối loạn oxy hóa axit béo | Thiếu enzyme acyl-CoA dehydrogenase chuỗi trung bình (MCAD) | Không thể phân giải chất béo thành năng lượng khi nhịn ăn | Hạ đường huyết không tăng ceton, hôn mê, tổn thương tim và gan khi đói hoặc sốt |
| Rối loạn tích trữ tiêu thể (Lysosome) | Bệnh Gaucher, Tay-Sachs, Hurler | Thiếu hụt các enzym thủy phân bên trong bào quan tiêu thể | Tích tụ glycolipid hoặc mucopolysaccharide gây gan lách to, biến dạng xương, thoái hóa thần kinh |
Nguyên nhân và yếu tố nguy cơ
Nguyên nhân gốc rễ của rối loạn chuyển hóa bẩm sinh nằm ở các đột biến gen làm thay đổi trình tự nucleotide mã hóa cho các enzyme, chất vận chuyển hoặc thụ thể tế bào. Phần lớn các rối loạn này di truyền theo quy luật lặn trên nhiễm sắc thể thường. Trong mô hình này, cả cha và mẹ đều mang một bản sao gen đột biến dị hợp tử nhưng cơ thể vẫn sản xuất đủ lượng enzyme tối thiểu để duy trì sức khỏe bình thường và không biểu hiện bệnh. Khi cả hai người cùng truyền bản sao gen khiếm khuyết cho con, đứa trẻ sẽ mang hai alen lặn đồng hợp tử và xuất hiện bệnh cảnh lâm sàng. Với mỗi lần mang thai, cặp cha mẹ mang gen dị hợp tử có 25% nguy cơ sinh con mắc bệnh, 50% khả năng con là người lành mang gen đột biến (không biểu hiện triệu chứng) và 25% khả năng con hoàn toàn bình thường không mang gen bệnh.
Bên cạnh phương thức di truyền lặn trên nhiễm sắc thể thường, một số bệnh lý chuyển hóa di truyền theo các quy luật phức tạp khác. Điển hình là các rối loạn liên kết với nhiễm sắc thể giới tính X như bệnh Fabry hay hội chứng thiếu men ornithine transcarbamylase trong chu trình urê, nơi nam giới thường biểu hiện bệnh nặng nề hơn nữ giới. Ngoài ra, các rối loạn chức năng chuỗi hô hấp tế bào liên quan đến DNA ty thể lại di truyền độc quyền từ mẹ sang tất cả các con, bởi vì tế bào trứng là nguồn cung cấp duy nhất ty thể cho phôi thai trong khi tinh trùng chỉ đóng góp bộ nhân.
Các yếu tố nguy cơ gia tăng khả năng sinh con hoặc làm bùng phát triệu chứng rối loạn chuyển hóa bao gồm:
- Tiền sử gia đình: Gia đình từng có con tử vong chu sinh không rõ nguyên nhân, trẻ qua đời đột ngột nghi ngờ hội chứng đột tử ở trẻ nhũ nhi, hoặc có người thân được chẩn đoán mắc bệnh chuyển hóa.
- Hôn nhân cận huyết: Kết hôn giữa những người có cùng dòng máu trực hệ làm gia tăng đáng kể xác suất hai cá thể cùng mang chung gen lặn bệnh lý gặp nhau, từ đó đẩy tỷ lệ mắc các bệnh di truyền hiếm lên rất cao.
- Chủng tộc và quần thể di truyền: Một số nhóm dân cư có tỷ lệ lưu hành gen bệnh cao hơn do hiệu ứng người sáng lập, ví dụ như tỷ lệ bệnh Tay-Sachs hoặc Gaucher ở người Do Thái nguồn gốc Trung và Đông Âu.
- Yếu tố khởi phát cơn cấp: Bên cạnh căn nguyên gen tiềm ẩn, các tình trạng dị hóa cấp tính như nhịn ăn kéo dài, sốt cao, nhiễm virus, phẫu thuật hoặc việc bắt đầu nạp sữa công thức giàu protein hay lactose đều có thể đóng vai trò như ngòi nổ kích hoạt sự tích tụ ồ ạt các chất chuyển hóa độc hại.
Dấu hiệu và triệu chứng thường gặp
Biểu hiện lâm sàng của rối loạn chuyển hóa bẩm sinh vô cùng đa dạng, phụ thuộc vào loại enzyme bị thiếu hụt, mức độ cản trở chu trình sinh hóa và độ tuổi khởi phát. Trẻ mắc bệnh có thể hoàn toàn khỏe mạnh khi chào đời nhờ hệ thống chuyển hóa của người mẹ hỗ trợ qua nhau thai, nhưng các triệu chứng sẽ xuất hiện nhanh chóng ngay khi trẻ bắt đầu tiếp nhận dinh dưỡng độc lập từ bên ngoài.
Biểu hiện cấp tính trong giai đoạn sơ sinh:
- Dấu hiệu thường bùng phát từ 24 đến 72 giờ sau những cữ bú đầu tiên. Trẻ đột ngột bú kém, lười bú rồi bỏ bú hoàn toàn, nôn trớ dữ dội sau ăn. Tiếp theo là tình trạng suy giảm tri giác nhanh chóng từ lờ đờ, ngủ lịm đến hôn mê. Rối loạn hô hấp xuất hiện với biểu hiện thở nhanh sâu do toan chuyển hóa hoặc ngừng thở từng cơn mà không có tiền sử suy hô hấp lúc sinh. Thân nhiệt trẻ có thể bị hạ hoặc dao động bất thường, bụng chướng to, giảm trương lực cơ toàn thân khiến trẻ mềm nhẽo, hoặc ngược lại là tăng trương lực cơ gây co giật khó kiểm soát. Một dấu hiệu rất đặc trưng là chất bài tiết có mùi lạ, ví dụ nước tiểu có mùi đường cháy giống siro cây thích trong bệnh siro niệu, hoặc mồ hôi có mùi chân ẩm mốc trong tăng acid isovaleric.
Biểu hiện âm thầm hoặc khởi phát muộn:
Ở những trẻ có thiếu hụt enzyme bán phần, bệnh tiến triển từ từ và bộc lộ sau vài tháng hay vài năm, thường sau một đợt căng thẳng chuyển hóa như cai sữa, đổi thức ăn dặm, sốt cao hoặc tiêm chủng:
- Rối loạn tăng trưởng và tiêu hóa: Trẻ biếng ăn mạn tính, chậm tăng cân, sụt cân kéo dài, nôn mửa tái diễn nhiều đợt, suy dinh dưỡng dù được chăm sóc đầy đủ.
- Dấu hiệu thần kinh và tâm thần vận động: Chậm phát triển các mốc vận động như lẫy, bò, đi; thoái triển kỹ năng giao tiếp và ngôn ngữ đã đạt được; co giật kháng trị, dáng đi mất điều hòa hoặc run giật cơ.
- Tổn thương tạng: Vàng da kéo dài kèm phân bạc màu, gan to, lách to, đục thủy tinh thể sớm trong galactosemia, suy tim hoặc yếu cơ tiến triển trong rối loạn oxy hóa axit béo.
Điểm dễ nhầm lẫn trên lâm sàng:
- Các dấu hiệu sớm của rối loạn chuyển hóa bẩm sinh như bỏ bú, hạ thân nhiệt, thở nhanh và li bì hầu như trùng khớp hoàn toàn với bệnh cảnh nhiễm khuẩn huyết sơ sinh, viêm màng não hoặc viêm phế quản phổi. Sự nhầm lẫn này khiến nhiều trẻ chỉ được điều trị kháng sinh kéo dài mà không được xử trí hạ đường huyết kịp thời hay kiểm soát thăng bằng toan kiềm, khiến độc chất tiếp tục tích tụ hủy hoại tế bào não và dẫn đến di chứng nặng nề.
Chẩn đoán
Chẩn đoán rối loạn chuyển hóa bẩm sinh là một quy trình đa bước kết hợp chặt chẽ giữa sàng lọc trước triệu chứng, đánh giá cấp cứu và các phân tích sinh học phân tử chuyên sâu:
Sàng lọc sơ sinh thường quy:
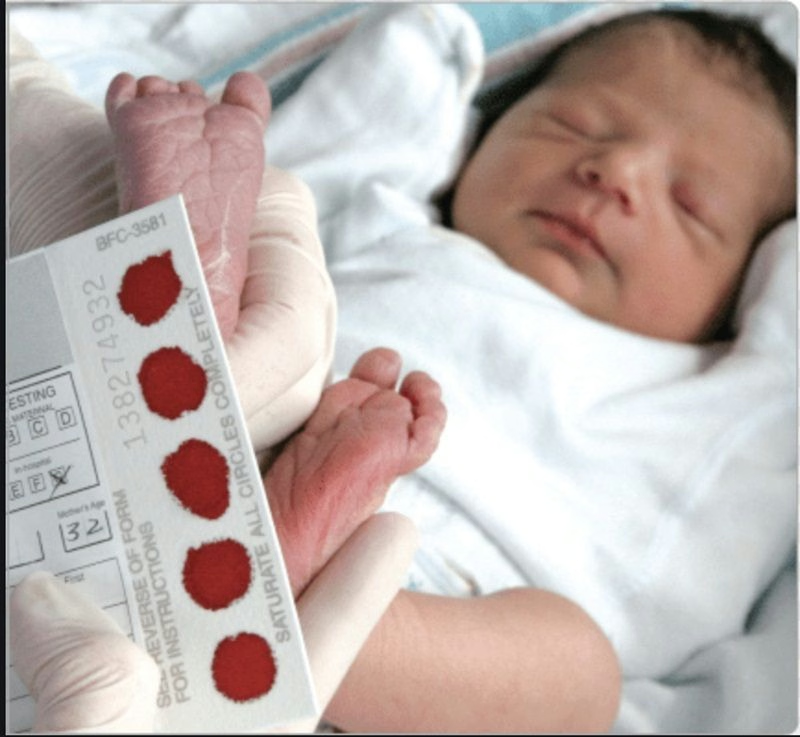
- Biện pháp hiệu quả nhất để phát hiện sớm bệnh trước khi tổn thương mô xảy ra là chương trình sàng lọc sơ sinh bằng mẫu máu gót chân thu thập trên giấy thấm khô trong khoảng 24 đến 72 giờ sau sinh. Ứng dụng kỹ thuật khối phổ nối tiếp (Tandem Mass Spectrometry – MS/MS) cho phép một lần xét nghiệm phân tích đồng thời hàng chục chỉ số acylcarnitine và axit amin, giúp phát hiện sớm các bệnh nguy hiểm như phenylceton niệu, bệnh siro niệu, các rối loạn oxy hóa axit béo chuỗi trung bình (MCAD), chuỗi dài (LCHAD) và rối loạn chuyển hóa axit hữu cơ.
Xét nghiệm hóa sinh cơ bản trong cấp cứu:
Khi trẻ có biểu hiện bất thường hoặc nghi ngờ đợt cấp, bác sĩ sẽ chỉ định ngay bộ xét nghiệm hóa sinh định hướng gồm:
- Khí máu động mạch: Đánh giá tình trạng nhiễm toan chuyển hóa có tăng khoảng trống anion hay không.
- Amoniac máu: Nồng độ amoniac tăng vọt là chỉ điểm điển hình của rối loạn chu trình urê hoặc một số bệnh axit hữu cơ máu.
- Đường huyết và ceton: Phát hiện hạ đường huyết kèm theo ceton niệu âm tính (gợi ý rối loạn oxy hóa axit béo) hoặc ceton niệu dương tính mạnh.
- Lactate máu, men gan, chức năng thận và creatin kinase: Đánh giá mức độ tổn thương đa cơ quan, tiêu cơ vân và thiếu oxy mô tế bào.
Xét nghiệm chuyên biệt và xác chẩn di truyền:
- Để định danh chính xác thể bệnh, mẫu máu và nước tiểu được gửi đến phòng xét nghiệm chuyên sâu nhằm định lượng axit amin huyết tương, phân tích phổ acylcarnitine và định tính axit hữu cơ niệu bằng sắc ký khí ghép khối phổ (GC-MS). Bước chẩn đoán tiêu chuẩn vàng cuối cùng bao gồm xét nghiệm đo hoạt tính enzyme trong tế bào bạch cầu hoặc nguyên bào sợi da nuôi cấy, kết hợp với giải trình tự gen (NGS hoặc Sanger) để xác định chính xác đột biến DNA gây bệnh, hỗ trợ tư vấn di truyền cho gia đình.
Phân loại các nhóm bệnh rối loạn chuyển hóa bẩm sinh thường gặp
Để thuận tiện cho việc chẩn đoán và điều trị, các nhà khoa học phân loại hàng trăm bệnh rối loạn chuyển hóa bẩm sinh thành ba nhóm bệnh lý sinh hóa chính:
Rối loạn chuyển hóa các phân tử nhỏ: Nhóm này bao gồm các khiếm khuyết trong con đường thoái hóa axit amin (như bệnh siro niệu, phenylceton niệu), rối loạn chuyển hóa axit hữu cơ và các khiếm khuyết trong chu trình urê. Khi các enzyme tương ứng bị thiếu, các chất chuyển hóa phân tử nhỏ bị ứ đọng sẽ ngấm qua hàng rào máu não gây nhiễm độc cấp tính, toan chuyển hóa nặng nề và tăng nồng độ amoniac trong máu.
Rối loạn chuyển hóa năng lượng: Nhóm này liên quan đến khiếm khuyết trong việc sản xuất hoặc huy động năng lượng tế bào từ carbohydrate và chất béo. Điển hình là các rối loạn oxy hóa axit béo (như thiếu men MCAD, LCHAD, VLCAD), các bệnh dự trữ glycogen và suy giảm chuỗi hô hấp tế bào tại ty thể. Trẻ thường bị tổn thương cơ tim, yếu cơ xương, suy giảm chức năng gan và tụt đường huyết nghiêm trọng khi phải nhịn đói hoặc vận động gắng sức.
Rối loạn chuyển hóa các phân tử phức tạp: Nhóm này bao gồm các bệnh lý liên quan đến sự thoái hóa các đại phân tử bên trong bào quan tế bào như tiêu thể (lysosome) và peroxisome. Sự tích tụ dần dần của các chất cặn bã không phân giải được sẽ làm tế bào phình to, biến dạng khung xương, gan lách to và gây thoái hóa thần kinh tiến triển mạn tính theo thời gian.
Đặc điểm một số bệnh chuyển hóa bẩm sinh điển hình
Dưới đây là đặc điểm của một số bệnh rối loạn chuyển hóa bẩm sinh điển hình thường gặp trong thực hành lâm sàng:
Phenylceton niệu (PKU): Bệnh phát sinh do thiếu hụt enzyme phenylalanine hydroxylase (PAH), khiến cơ thể không thể chuyển đổi axit amin phenylalanine thành tyrosine. Nồng độ phenylalanine tăng cao trong máu sẽ gây độc trực tiếp cho hệ thần kinh trung ương, dẫn đến co giật, đầu nhỏ, giảm sắc tố da tóc và khuyết tật trí tuệ vĩnh viễn nếu không được phát hiện và áp dụng chế độ ăn kiêng phenylalanine nghiêm ngặt từ giai đoạn sơ sinh.
Bệnh siro niệu (Maple Syrup Urine Disease – MSUD): Bệnh do sự thiếu hụt phức hợp enzyme khử carboxyl oxy hóa các axit amin chuỗi nhánh (leucine, isoleucine và valine). Sự tích tụ của các chất này gây phù não nặng nề, tổn thương thần kinh tiến triển nhanh và đặc trưng bởi nước tiểu hoặc ráy tai của trẻ có mùi ngọt đậm giống như mùi đường cháy hoặc siro cây thích.
Galactosemia: Trẻ bị suy giảm khả năng chuyển hóa đường galactose thành glucose do thiếu enzyme GALT. Sau khi bú sữa mẹ hoặc sữa công thức chứa lactose, galactose-1-phosphate tích tụ gây độc cho gan, thận và mắt, biểu hiện qua tình trạng vàng da kéo dài, nôn mửa, gan to, suy gan tiến triển và đục thủy tinh thể sớm.
Bệnh rối loạn dự trữ Lysosome: Điển hình gồm bệnh Gaucher, bệnh Niemann-Pick, bệnh Tay-Sachs và hội chứng Hurler. Các enzyme thủy phân chất béo phức tạp hoặc mucopolysaccharide trong bào quan lysosome bị khiếm khuyết, dẫn đến sự tích lũy chất béo độc hại trong hệ thần kinh trung ương, lách to, gan to, đau nhức xương khớp và suy giảm nhanh các kỹ năng vận động.
Rối loạn chuyển hóa kim loại: Điển hình là bệnh Wilson gây tích tụ đồng độc hại trong mô gan, hạch nền não và giác mạc; hoặc bệnh ứ sắt di truyền (Hemochromatosis) do hấp thu sắt quá mức qua đường tiêu hóa, gây xơ gan, đái tháo đường và suy tim ở độ tuổi thanh niên và trưởng thành.
Hướng xử trí và theo dõi y khoa
Điều trị rối loạn chuyển hóa bẩm sinh là một quá trình liên tục suốt đời, đòi hỏi sự phối hợp chặt chẽ giữa đội ngũ bác sĩ chuyên khoa chuyển hóa nhi, chuyên gia dinh dưỡng lâm sàng và gia đình người bệnh. Mặc dù các công nghệ hiện nay chưa thể đảo ngược khiếm khuyết gen gốc, các chiến lược y khoa hiện đại tập trung vào việc tái lập cân bằng nội môi sinh hóa và ngăn chặn các tổn thương thần kinh không thể phục hồi theo các nguyên tắc chính:
Điều chỉnh chế độ dinh dưỡng đặc hiệu:
Dinh dưỡng đóng vai trò như một phương pháp điều trị chủ lực trong đa số các bệnh chuyển hóa. Nguyên tắc căn bản là cắt giảm hoặc loại bỏ hoàn toàn các tiền chất dinh dưỡng mà cơ thể không thể dị hóa, đồng thời đảm bảo cung cấp đủ calo để ngăn chặn quá trình dị hóa mô mỡ và cơ:
- Trẻ mắc rối loạn chuyển hóa axit amin như bệnh siro niệu hoặc phenylceton niệu cần được nuôi dưỡng bằng các loại sữa công thức y tế đặc chế, đã được loại bỏ hoàn toàn các axit amin chuỗi nhánh hoặc phenylalanine tương ứng.
- Trẻ bị galactosemia phải kiêng tuyệt đối sữa mẹ và sữa bột thông thường, chuyển sang sử dụng sữa công thức gốc đạm đậu nành hoặc sữa không chứa lactose và galactose.
- Trẻ bị rối loạn oxy hóa axit béo cần duy trì chế độ ăn ít chất béo, giàu carbohydrate phức tạp và tránh để khoảng cách giữa các cữ bú quá dài nhằm ngăn ngừa hạ đường huyết đột ngột.
Xử trí cấp cứu giải độc trong cơn chuyển hóa cấp:
Khi trẻ bước vào đợt bùng phát cấp tính do sốt hoặc nhiễm trùng, ưu tiên hàng đầu tại bệnh viện là:
- Ngừng ngay lập tức nguồn cung cấp protein hoặc chất béo từ đường tiêu hóa.
- Truyền dịch tĩnh mạch chứa nồng độ glucose cao kết hợp chất điện giải thích hợp để kích thích tiết insulin nội sinh, dập tắt quá trình dị hóa protein và mỡ của cơ thể.
- Sử dụng các thuốc thải trừ độc chất chuyển hóa chuyên dụng nhằm gắn kết và đào thải amoniac hoặc axit hữu cơ tích tụ qua nước tiểu. Trong các trường hợp nhiễm độc nặng đe dọa tính mạng, phương pháp lọc máu liên tục hoặc thẩm phân phúc mạc sẽ được chỉ định khẩn cấp để rửa sạch các chất độc trong tuần hoàn.
Liệu pháp hỗ trợ enzym, thay thế enzym và ghép tạng:
- Bổ sung các vitamin đóng vai trò coenzyme hoặc đồng vận như thiamine, vitamin B6, vitamin B12 hay biotin đối với một số thể bệnh nhạy cảm vitamin nhằm kích thích hoạt tính còn lại của enzyme.
- Liệu pháp thay thế enzyme ngoại sinh (Enzyme Replacement Therapy – ERT) được áp dụng hiệu quả cho một số rối loạn dự trữ lysosome như bệnh Gaucher hay bệnh Fabry.
- Cấy ghép gan hoặc ghép tế bào gốc tạo máu được chỉ định trong một số thể bệnh suy gan giai đoạn cuối hoặc nhằm tái cung cấp nguồn tế bào có khả năng tiết enzyme bình thường.
Người chăm sóc cần tuân thủ nghiêm ngặt lịch tái khám định kỳ, kiểm tra nồng độ các chất chuyển hóa trong máu và nước tiểu, đồng thời luôn chuẩn bị sẵn kế hoạch cấp cứu theo hướng dẫn của bác sĩ điều trị.
Phòng ngừa và giảm nguy cơ
Do rối loạn chuyển hóa bẩm sinh bắt nguồn từ các đột biến gen lặn di truyền từ thế hệ trước, y học hiện nay không thể phòng ngừa triệt để việc xuất hiện gen lỗi trong cộng đồng. Tuy nhiên, các gia đình hoàn toàn có thể chủ động giảm thiểu tối đa nguy cơ sinh con mắc bệnh và ngăn chặn những biến chứng nguy hiểm thông qua các giải pháp y tế dự phòng bài bản:
Khám sức khỏe tiền hôn nhân và tư vấn di truyền:
- Các cặp đôi chuẩn bị kết hôn hoặc mang thai, đặc biệt là những trường hợp có tiền sử gia đình từng có con tử vong chu sinh, thai lưu liên tiếp hoặc có người mắc dị tật bẩm sinh, nên thực hiện xét nghiệm sàng lọc gen người mang mầm bệnh. Việc xác định xem hai vợ chồng có cùng mang một đột biến gen lặn hay không sẽ giúp chuyên gia di truyền xây dựng lộ trình thai kỳ an toàn. Tuyệt đối tránh kết hôn cận huyết thống vì hành vi này làm tăng vọt nguy cơ tổ hợp các gen lặn gây bệnh hiểm nghèo.
Chẩn đoán tiền làm tổ và sàng lọc trước sinh:
Đối với các cặp vợ chồng đã được xác định cùng mang gen bệnh hoặc từng có con mắc rối loạn chuyển hóa:
- Kỹ thuật thụ tinh trong ống nghiệm kết hợp xét nghiệm di truyền tiền làm tổ phát hiện bất thường đơn gen (PGT-M) cho phép sàng lọc và lựa chọn phôi không mang đột biến trước khi chuyển vào buồng tử cung.
- Trong thai kỳ tự nhiên, bác sĩ sản khoa có thể chỉ định thực hiện sinh thiết gai nhau (CVS) ở tuần thai 11-14 hoặc chọc ối ở tuần thai 16-20 để phân tích DNA thai nhi, từ đó có định hướng chuẩn bị chuyên biệt ngay từ phòng sinh.
Thực hiện sàng lọc sơ sinh toàn diện:
- Mọi trẻ sau khi sinh ra cần được lấy mẫu máu gót chân trong vòng 48 đến 72 giờ đầu đời để thực hiện xét nghiệm sàng lọc sơ sinh bằng kỹ thuật khối phổ. Phát hiện bệnh ngay khi trẻ chưa bộc lộ triệu chứng lâm sàng là cơ hội vàng để áp dụng chế độ dinh dưỡng chuyên biệt, giúp trẻ tăng trưởng bình thường và phòng tránh tổn thương não vĩnh viễn.
Khi nào cần gặp bác sĩ?
Rối loạn chuyển hóa bẩm sinh có thể tiến triển thành một đợt suy sụp chuyển hóa cấp tính trong thời gian rất ngắn, đòi hỏi cha mẹ và người chăm sóc phải hành động nhanh chóng để bảo vệ an toàn tính mạng cho trẻ.
Cần đưa trẻ đến ngay phòng cấp cứu hoặc cơ sở y tế có đơn vị hồi sức sơ sinh khi nhận thấy bất kỳ dấu hiệu cảnh báo đỏ nào dưới đây:
- Đột ngột thay đổi hành vi bú: Trẻ bú yếu dần rồi từ chối bú hoàn toàn, xuất hiện nôn vọt liên tục sau các cữ bú hoặc nôn dịch mật xanh vàng.
- Dấu hiệu ức chế thần kinh trung ương: Trẻ ngủ li bì, lay gọi khó tỉnh dậy, phản xạ bú mút biến mất, tiếng khóc yếu ớt hoặc gắt gỏng bất thường, cơ thể mềm nhẽo mất trương lực.
- Bất thường hô hấp và thân nhiệt: Thở gấp gáp, thở sâu liên tục, thở rên, có các cơn ngừng thở ngắn hoặc thân nhiệt hạ thấp dưới mức bình thường dù đã ủ ấm.
- Co giật hoặc run giật: Xuất hiện các cơn co giật toàn thân, giật cơ cục bộ ở mắt, tay, chân hoặc co cứng người.
- Hơi thở hoặc chất bài tiết có mùi lạ: Nước tiểu, mồ hôi hoặc hơi thở bốc mùi đường khét, mùi ẩm mốc hoặc mùi chua hôi nồng nặc.
Đối với những trẻ đã được chẩn đoán mắc bệnh chuyển hóa từ trước, gia đình cần đưa trẻ đến bệnh viện ngay khi trẻ có dấu hiệu sốt cao, tiêu chảy, nôn mửa hoặc từ chối ăn uống, tuyệt đối không tự theo dõi tại nhà vì tình trạng nhịn ăn và mất nước sẽ nhanh chóng kích hoạt quá trình dị hóa nội sinh cực kỳ nguy hiểm.
Lưu ý an toàn
Mọi thông tin trong bài viết chỉ nhằm mục đích nâng cao nhận thức y khoa cộng đồng, hoàn toàn không thay thế cho việc chẩn đoán, đánh giá chuyên sâu và phác đồ điều trị trực tiếp từ bác sĩ chuyên khoa nhi. Rối loạn chuyển hóa bẩm sinh là nhóm bệnh lý phức tạp với hàng trăm biến thể có cơ chế hóa sinh khác biệt, do đó mỗi bệnh nhi cần một phác đồ dinh dưỡng và can thiệp cá thể hóa chặt chẽ.
Phụ huynh và người chăm sóc tuyệt đối không tự ý mua các loại sữa công thức thông thường hoặc tự ý thay đổi tỷ lệ pha chế của các dòng sữa đặc trị y khoa khi chưa có sự đồng ý của bác sĩ chuyển hóa. Việc kiêng khem không đúng cách có thể dẫn đến suy dinh dưỡng nặng hoặc ngược lại, làm bùng phát đợt nhiễm độc cấp tính do nạp phải chất cơ thể không thể chuyển hóa. Đồng thời, không được áp dụng các mẹo dân gian, nước lá cây hay thuốc đông y không rõ nguồn gốc cho trẻ, bởi các chất chuyển hóa trong thảo dược có thể làm tăng gánh nặng giải độc cho gan và thận vốn đã suy yếu. Khi trẻ sốt hoặc mệt mỏi, cần tham vấn bác sĩ về các loại thuốc hạ sốt an toàn, tránh để trẻ nhịn ăn kéo dài.
Kết luận
Rối loạn chuyển hóa bẩm sinh tuy là nhóm bệnh lý di truyền hiếm gặp và nguy hiểm nhưng hoàn toàn có thể được kiểm soát hiệu quả nếu được phát hiện sớm và can thiệp kịp thời. Việc chủ động xét nghiệm sàng lọc sơ sinh bằng lấy máu gót chân trong những ngày đầu đời là biện pháp y tế quan trọng nhất giúp xác định bệnh ngay từ giai đoạn tiền triệu chứng.
Quản lý bệnh lý chuyển hóa là một hành trình dài hạn đòi hỏi sự kiên trì, hiểu biết và phối hợp chặt chẽ giữa cha mẹ và các chuyên gia y tế. Bằng việc tuân thủ chế độ dinh dưỡng chuyên biệt, tránh các yếu tố kích hoạt đợt cấp và thực hiện tái khám định kỳ, trẻ mắc bệnh chuyển hóa bẩm sinh vẫn có thể bảo tồn tối đa chức năng thần kinh, duy trì sự phát triển thể chất ổn định và nâng cao chất lượng cuộc sống trong tương lai.
Nguồn tham khảo
FAQ – Câu hỏi thường gặp
Rối loạn chuyển hóa bẩm sinh có phải là bệnh có thể chữa khỏi hoàn toàn không?
Hiện nay y học vẫn chưa có phương pháp điều trị khỏi hoàn toàn nguyên nhân gốc rễ do đột biến gen của bệnh rối loạn chuyển hóa bẩm sinh. Tuy nhiên, nếu được chẩn đoán sớm và can thiệp kịp thời bằng chế độ ăn kiêng chuyên biệt, bổ sung enzyme hoặc các thuốc hỗ trợ giải độc, trẻ hoàn toàn có thể kiểm soát tốt bệnh, ngăn chặn biến chứng tổn thương não và duy trì sự phát triển bình thường.
Xét nghiệm lấy máu gót chân sàng lọc sơ sinh có phát hiện được tất cả các bệnh chuyển hóa không?
Xét nghiệm sàng lọc sơ sinh bằng giọt máu gót chân áp dụng kỹ thuật khối phổ nối tiếp có thể tầm soát đồng thời hàng chục bệnh rối loạn chuyển hóa bẩm sinh phổ biến và nguy hiểm nhất. Tuy nhiên, do có hàng trăm dạng rối loạn chuyển hóa khác nhau, xét nghiệm sàng lọc thông thường không bao phủ toàn bộ mọi thể bệnh hiếm, do đó gia đình vẫn cần theo dõi sát các biểu hiện của trẻ và thăm khám chuyên sâu khi có bất thường.
Trẻ mắc bệnh rối loạn chuyển hóa bẩm sinh có được bú sữa mẹ bình thường không?
Khả năng bú sữa mẹ phụ thuộc hoàn toàn vào loại rối loạn chuyển hóa cụ thể mà trẻ mắc phải. Đối với trẻ bị galactosemia, sữa mẹ bị chống chỉ định tuyệt đối vì chứa hàm lượng đường lactose cao mà cơ thể trẻ không thể dung nạp. Ngược lại, trong các bệnh như phenylceton niệu hoặc bệnh siro niệu, bác sĩ dinh dưỡng có thể cho phép trẻ bú một lượng sữa mẹ được tính toán nghiêm ngặt kết hợp đan xen với sữa công thức y tế đặc chế.
Bố mẹ hoàn toàn khỏe mạnh tại sao con sinh ra lại mắc rối loạn chuyển hóa bẩm sinh?
Đa số các bệnh rối loạn chuyển hóa bẩm sinh di truyền theo quy luật lặn trên nhiễm sắc thể thường. Ở dạng di truyền này, cả cha và mẹ đều mang một gen đột biến nhưng bên cạnh đó vẫn có một gen bình thường bù đắp nên cơ thể không hề có bất kỳ triệu chứng nào. Khi cả hai cùng truyền bản sao gen khiếm khuyết cho con, trẻ sinh ra sẽ nhận hai gen lặn và biểu hiện bệnh với xác suất 25% ở mỗi lần mang thai.